 2026, Vol. 35


引用本文 |


2. 湖北省重症医学临床医学研究中心,武汉 430071
2. Clinical Research Center of Hubei Critical Care Medicine, Wuhan 430071, China
据统计,2021年全球脓毒症发病数约1.66亿例,相关死亡人数高达2 140万,占全球总死亡人数的30%以上[1]。在脓毒症诱发的多器官功能障碍中,急性肾损伤(acute kidney injury, AKI)的发生率居高不下,约占45%~70%,这不仅显著增加了患者的近期死亡风险,还与远期慢性肾脏病的进展密切相关[2]。脓毒症相关急性肾损伤(sepsis-associated acute kidney injury, SA-AKI)的病理机制错综复杂,核心环节涉及炎症反应失衡及其诱发的细胞自噬功能障碍,并伴随线粒体结构与功能的严重受损[3]。感染诱导的异常炎症级联反应以及免疫状态转变是导致肾组织损伤的重要因素[3]。当自噬通量受阻时,细胞内受损细胞器及错误折叠蛋白的清除机制发生瘫痪,进而加剧肾小管上皮细胞的应激损伤[4]。线粒体功能障碍不仅引发能量代谢衰竭,更通过释放促凋亡因子触发细胞凋亡等程序性死亡通路,最终加速肾功能的恶化进程[5]。巨噬细胞迁移抑制因子(macrophage migration inhibitory factor, MIF)作为一种多效性促炎细胞因子,在多种免疫细胞及组织中呈持续性表达。在炎症应激状态下,MIF可迅速释放并触发促炎细胞因子与趋化因子的分泌,有效抵消内源性糖皮质激素的抗炎作用,且通过与CD74、CXCR家族等受体结合,显著增强免疫反应的级联放大效应[6-7]。大量研究证实,MIF在脓毒症及其诱发的多器官功能障碍中发挥关键作用。临床证据显示,脓毒症患者血清MIF水平异常升高,且其表达丰度与病情的严重程度及不良预后密切相关[8]。既往研究提示,MIF在SA-AKI中参与了自噬相关过程的调控,并与肾小管上皮细胞损伤的加剧存在显著相关性[9]。然而,MIF在SA-AKI自噬调控中的关键分子环节及其具体作用方式,目前仍缺乏系统阐明。本研究以SA-AKI为研究对象,聚焦炎症应激状态下MIF对自噬动态过程的潜在影响,系统探讨其在SA-AKI发生发展中的功能地位及分子机制。通过构建脓毒症动物模型及体外肾小管上皮细胞损伤模型,本研究重点分析了MIF与自噬功能异常、自噬通量障碍及细胞损伤之间的因果关系,并深入评估了其可能介导的信号通路。本研究旨在阐明MIF在SA-AKI中调控自噬的分子机制,为深入理解该疾病的分子机制及探索潜在干预靶点提供新的实验依据。
1 材料与方法 1.1 实验材料 1.1.1 实验动物SPF级雄性C57BL/6小鼠,8~12周龄,体重20~25 g,于SPF条件下饲养,12 h/12 h光暗循环,自由摄食饮水。动物实验经武汉大学动物实验伦理委员会批准(IACUC No. 2019175)。
1.1.2 细胞系与主要试剂人肾近端小管上皮细胞系HK-2(human kidney proximal tubular epithelial cells)来源于中国科学院细胞典藏中心,细胞出库时经短串联重复序列(short tandem repeat,STR)鉴定,鉴定结果符合HK-2细胞系特征。HK-2细胞采用HK-2细胞专用培养基(Procell,CM-0109)培养,于37 ℃、5% CO2条件下培养。
主要试剂包括:脂多糖(lipopolysaccharide,LPS;InvivoGen,tlrl-3pelps);MIF抑制剂4-IPP(4-iodo-6-phenylpyrimidine;MCE,HY-110063);HMGB1抑制剂NecroX-7(MCE,HY-124750);氯喹(chloroquine,CQ;MCE,HY-17589A);巴弗洛霉素A1(Bafilomycin A1,Baf A1;MCE,HY-100558);Annexin Ⅴ-FITC/PI凋亡检测试剂盒(MCE,HY-K1073);MIF敲低慢病毒颗粒(定制产品,吉玛基因,中国上海;序列-TGGACAGGGTCTACATCAACTTCAAGAGAGTTGATGTAGACCCTGTCCTTTTTTC-);HMGB1 siRNA(定制产品,吉玛基因,中国上海;序列-GAAGAAGAUGAUGAUGAUGAUTT-);HMGB1 siRNA;Protein G磁珠(CST,#70024)。
Western blot所用一抗包括:MIF(CST,88186);NLRP3(Affinity,DF7438);Caspase 3/p17/p19(Proteintech,19677-1-AP);HMGB1(Proteintech,10829-1-AP或66525-1-Ig);p62(Proteintech,18420-1-AP);Beclin-1(Proteintech,11306-1-AP);KIM-1(Thermo Fisher Scientific,PA5-98302);LC3B(Abcam,ab192890);β-actin(Proteintech,66009-1-Ig);GAPDH(Proteintech,60004-1-Ig)。LC3B抗体用于检测微管相关蛋白1轻链3(microtubule-associated protein 1 light chain 3,LC3)B亚型,区分细胞质型LC3-Ⅰ与脂质化形式LC3-Ⅱ。二抗包括辣根过氧化物酶(horseradish peroxidase,HRP)标记山羊抗兔IgG(Servicebio,G1213)及HRP标记山羊抗小鼠IgG(Servicebio,G1214)。
免疫荧光实验按一抗宿主选择相应荧光二抗,包括荧光素异硫氰酸酯(fluorescein isothiocyanate,FITC)标记山羊抗兔IgG(Servicebio,GB22303)及氰染料3(cyanine 3,Cy3)标记山羊抗小鼠IgG(Servicebio,GB21301)。
1.2 实验方法 1.2.1 SA-AKI动物模型建立采用盲肠结扎穿孔(cecal ligation and puncture,CLP)建立脓毒症相关急性肾损伤(sepsis-associated acute kidney injury,SA-AKI)模型。小鼠采用异氟烷吸入麻醉(液化异氟烷,R510-22-16,瑞沃德生物,中国深圳),于小动物麻醉机诱导并维持麻醉。麻醉达手术深度后取仰卧位固定,腹正中切开约1 cm,暴露盲肠。于盲肠远端1/2处以无菌5-0缝合线结扎,随后以22 G穿刺针于结扎端近盲肠末端处穿刺1次,轻挤少量粪便颗粒(直径≤1 mm),将盲肠还纳腹腔并分层缝合切口。术后腹腔注射温热生理盐水复苏(每只1 mL)。假手术(Sham)组仅暴露并牵拉盲肠,不进行结扎穿孔,其余操作同CLP组。按实验设计,于CLP后0、12、24、48 h分别取材,每个时间点每组取5只小鼠,取肾组织用于蛋白提取及Western blot分析。
1.2.2 体内药物干预与实验分组为观察抑制MIF对脓毒症肾脏自噬相关改变的影响,并进一步分析其干预依赖性,于CLP手术前进行药物预处理。各药物均采用腹腔注射给药;未给予活性药物的相应对照处理均给予等体积载体(vehicle),以控制溶剂及注射操作的影响。4-IPP、NecroX-7及CQ均先以二甲亚砜(dimethyl sulfoxide,DMSO)溶解制备母液,再以无菌生理盐水稀释为工作液,终浓度DMSO控制在1%(v/v)以内;给药体积按10 mL/kg计算。
(1)MIF抑制:CLP术前12 h腹腔注射4-IPP(1 mg/kg)。
(2)HMGB1抑制:在4-IPP基础上联合给予NecroX-7(0.1 mg/kg),于CLP术前12 h腹腔注射。
(3)自噬通量阻断:在4-IPP基础上联合给予CQ以抑制溶酶体酸化并阻断自噬通量;参考经典方案,于取材前4 h腹腔注射CQ(60 mg/kg)。
动物分组:Sham、CLP、CLP+4-IPP、CLP+4-IPP+CQ、CLP+4-IPP+NecroX-7。各组于CLP后24 h取肾组织用于后续检测。
1.2.3 LPS刺激HK-2细胞建立体外模型HK-2细胞在HK-2细胞专用培养基中培养。采用LPS刺激构建体外炎症损伤模型:LPS用PBS配制后加入培养基,使终浓度为10 μg/mL;对照组加入等体积PBS(vehicle),其余培养条件一致。分别刺激0、12、24、48 h后收集细胞并提取总蛋白,用于检测MIF、炎症及自噬相关蛋白的表达变化。上述体外实验独立重复3次。
1.2.4 HK-2细胞基因操作及机制验证实验分组(1)KD-MIF稳定细胞构建:采用慢病毒感染建立稳定敲降MIF的HK-2细胞(KD-MIF),经嘌呤霉素筛选获得稳定细胞株;阴性对照细胞(KD-Nctrl)采用同型慢病毒感染并按相同流程筛选获得。使用滴度为107 U/mL慢病毒,预实验感染复数约10~20。嘌呤霉素浓度为2 μg/mL,具体做法为用含嘌呤霉素的完全培养基孵育细胞,每24 h换液一次,连续2~3 d,待培养皿中无漂浮的死亡细胞(即细胞耐受嘌呤霉素)则转染完毕,可批量增殖与传代。
(2)HMGB1敲低:采用LipofectamineTM 3000转染试剂与50 nmol/L siRNA混匀后加入培养皿中,转染孵育48 h,采用qPCR检测目的基因和WB检测目的蛋白表达水平。在KD-MIF细胞背景下转染HMGB1 siRNA以降低HMGB1表达,用于后续自噬相关指标、超微结构及细胞损伤评估。
(3)机制验证实验分组:①用于透射电镜观察与凋亡流式检测的分组为对照组、LPS组、KD-MIF+LPS组及si-HMGB1+KD-MIF+LPS组。②用于免疫荧光共定位检测的分组为KD-Nctrl+LPS组与KD-MIF+LPS组。③用于免疫共沉淀检测的样本设置IgG阴性对照、KD-Nctrl+LPS组与KD-MIF+LPS组,并设置Input作为输入对照。④用于Baf A1阻断实验的处理设计如下:设置LPS与Baf A1的交叉处理条件,并在KD-MIF与对照细胞中分别加入或不加入Baf A1;在KD-MIF细胞中进一步加入si-HMGB1处理。以Baf A1处理前后LC3-Ⅱ的累积变化评估自噬通量。
1.2.5 Western blot检测肾组织或细胞用RIPA裂解提取总蛋白,BCA定量后等量上样,SDS-PAGE分离并转膜。孵育一抗及HRP标记二抗后化学发光成像。β-actin作为内参。ImageJ分析灰度:以LC3-Ⅱ/LC3-Ⅰ比值反映LC3转化(脂质化)水平;其余蛋白以目标蛋白/内参表示,并以对照组归一化。
1.2.6 透射电镜(transmission electron microscopy,TEM)观察及自噬相关囊泡计数(1)细胞TEM:HK-2细胞按分组处理后收集细胞沉淀,经戊二醛固定、锇酸后固定,常规脱水、包埋、超薄切片及铀铅双染后采用TEM观察。随机选取每样本不少于5个高倍视野,计数自噬相关囊泡数,以“自噬相关囊泡数/视野”进行组间比较。细胞实验独立重复3次。
(2)肾组织TEM:取小鼠肾组织皮质小块,经戊二醛固定、锇酸后固定,常规脱水、包埋、超薄切片及铀铅双染后采用TEM观察。随机选取每样本不少于5个高倍视野,计数自噬相关囊泡数,以“自噬相关囊泡数/视野”进行组间比较。动物实验独立重复5次。
1.2.7 Annexin Ⅴ-FITC/PI流式细胞术检测凋亡HK-2细胞按分组处理后,采用不含EDTA的胰酶消化收集细胞,低速离心后以PBS洗涤3次。按Annexin Ⅴ-FITC/PI凋亡检测试剂盒说明书进行双染:将5 μL Annexin Ⅴ-FITC与10 μL PI染液加入400 μL结合缓冲液中,混匀后加入细胞悬液,避光孵育15 min,随后使用流式细胞仪采集并分析数据。设置未染及单染样本用于补偿与门控。以Annexin Ⅴ-FITC阳性细胞比例(Annexin Ⅴ+/PI- 与Annexin Ⅴ+/PI-之和)评估凋亡水平。上述实验在不同批次细胞中独立重复3次。
1.2.8 免疫共沉淀(co-immunoprecipitation,Co-IP)检测蛋白相互作用HK-2细胞裂解后取等量总蛋白,加入抗MIF或抗HMGB1一抗于4 ℃旋转孵育形成免疫复合物;随后加入Protein G磁珠捕获免疫复合物。磁分离后用洗涤缓冲液洗涤磁珠,加入SDS-PAGE上样缓冲液煮沸洗脱,进行Western blot检测互作蛋白(如HMGB1、Beclin-1等)。设置Input作为输入对照,并设置同型IgG作为阴性对照以排除非特异度结合。
1.2.9 免疫荧光共定位检测(HMGB1/Beclin-1)HK-2细胞接种于共聚焦小皿,细胞贴壁并按实验分组处理至规定时间点后,用PBS清洗。随后以4% 多聚甲醛固定15 min,PBS清洗后用0.5% Triton X-100通透5 min,并再次清洗。采用3% 牛血清白蛋白(BSA)室温封闭60 min。加入HMGB1与Beclin-1相应一抗于4 ℃孵育过夜;PBS洗涤后加入对应荧光标记二抗,室温避光孵育1 h。必要时用DAPI复染细胞核,加入抗荧光淬灭封片剂。采用共聚焦显微镜在相同激光功率与曝光参数下采集图像,观察不同处理组HMGB1与Beclin-1的细胞内分布及荧光信号重叠情况。通过ImageJ软件中Bioloc3D插件对双色标记的荧光图片进行红-绿共定位点计数分析。首先在ImageJ中加载荧光图片并去除背景,选择单个细胞内区域,最小像素设定为2,对10个随机细胞内共定位点计数后取平均值。以此方法分析三个生物学重复实验得到的荧光图片,计算KD-Nctrl+LPS组与KD-MIF+LPS组平均共定位点数量,并进行统计学分析。
1.2.10 Bafilomycin A1(Baf A1)阻断实验在相应处理基础上加入Baf A1(10 nmoL/L,取样前4 h)阻断自噬体与溶酶体融合,对照组加等体积溶剂。随后收集细胞进行Western blot检测LC3-Ⅰ/LC3-Ⅱ条带变化,以Baf A1条件下LC3-Ⅱ累积情况评估自噬通量。
1.3 统计学方法计量资料以均数±标准差(x ± s)表示。统计分析与作图采用GraphPad Prism 10.5.0完成。多组比较采用单因素方差分析(one-way ANOVA)进行总体差异检验,并根据预设比较方案进行事后多重比较:与同一对照组比较时采用Dunnett检验;需进行指定组间比较时采用Bonferroni校正。检验水准α = 0.05。方差齐性采用Brown–Forsythe检验评估。所有检验均为双侧检验,以P < 0.05为差异有统计学意义。生物学重复次数用n表示,样本量见图注。
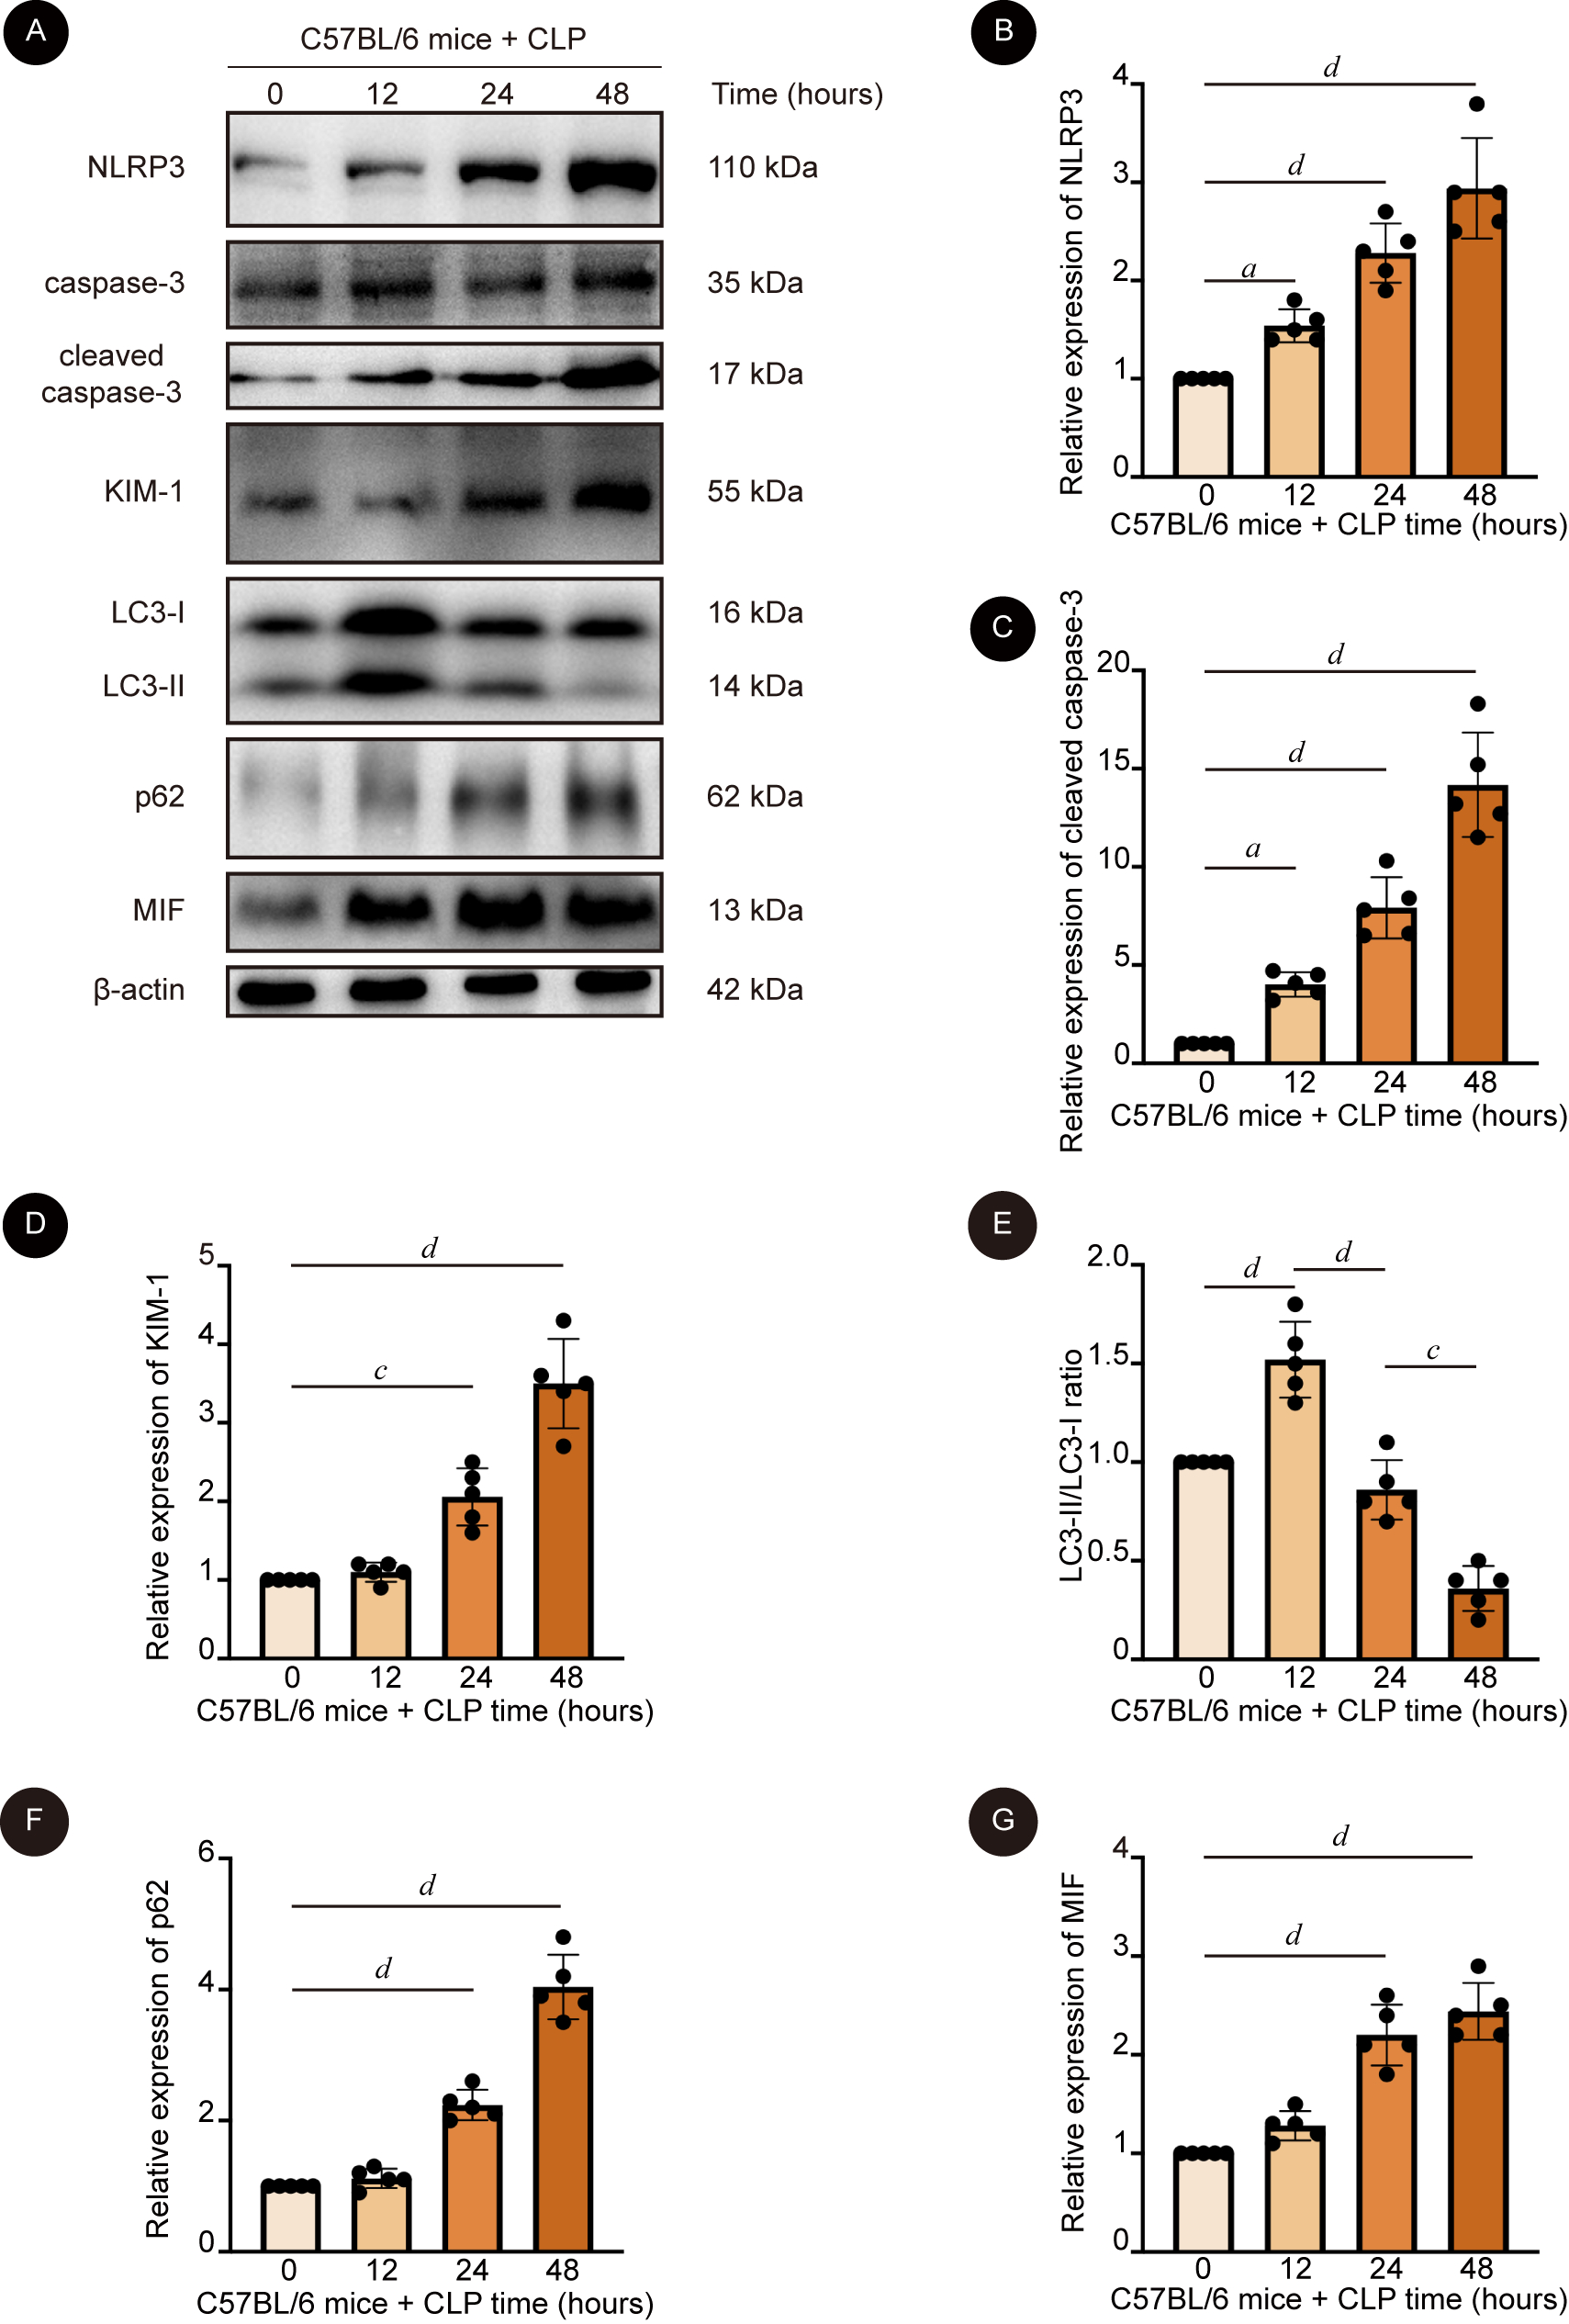
2 结果 2.1 SA-AKI小鼠模型中MIF蛋白、自噬与损伤标志蛋白的表达变化与对照组(0 h)相比,CLP术后小鼠肾组织中炎症反应、细胞损伤及自噬相关蛋白表达均发生显著改变。其中,炎症小体组分NLRP3蛋白表达随时间延长逐渐升高,在24 h及48 h时显著高于对照组(P < 0.0001,图 1B)。执行凋亡功能的cleaved caspase-3蛋白及肾小管损伤标志物KIM-1的表达亦呈时间依赖性上调,在24 h及48 h时增加显著(均P < 0.001,图 1C、1D),提示肾组织凋亡激活与细胞损伤程度随脓毒症进展而加剧。在自噬调控方面,反映自噬体形成的LC3-Ⅱ/LC3-Ⅰ比值在CLP术后12 h出现短暂升高(P < 0.0001),随后在24 h及48 h显著降低(均P < 0.001,图 1E)。与此同时,自噬底物蛋白p62(sequestosome 1,SQSTM1)表达水平随术后时间持续蓄积,在24 h及48 h时显著高于对照组(均P < 0.0001,图 1F),这种LC3转化减弱伴底物堆积的现象提示SA-AKI过程中自噬通量受损。此外,MIF蛋白在CLP术后肾组织中持续上调,在24~48 h时显著高于对照组(均P < 0.0001,图 1G),其表达变化趋势与肾损伤加重及自噬通量障碍的过程基本一致。
|
| 注:A为C57BL/6小鼠行盲肠结扎穿孔(CLP)术后0、12、24和48 h肾组织中NLRP3、Caspase-3、cleaved caspase-3、KIM-1、LC3、p62及MIF的Western blot结果,β-actin作为内参。B~G为NLRP3、cleaved caspase-3、KIM-1、LC3-Ⅱ/LC3-Ⅰ、p62、MIF蛋白表达灰度值的半定量分析。数据以x±s表示(n = 5,每组数据来源于5只独立小鼠)。aP < 0.05,bP < 0.01,cP < 0.001,dP < 0.0001。 图 1 SA-AKI模型中肾组织MIF及炎症、自噬相关蛋白的表达变化 Fig 1 Changes in the expression of MIF and inflammation- and autophagy-related proteins in renal tissues in the SA-AKI model |
|
|
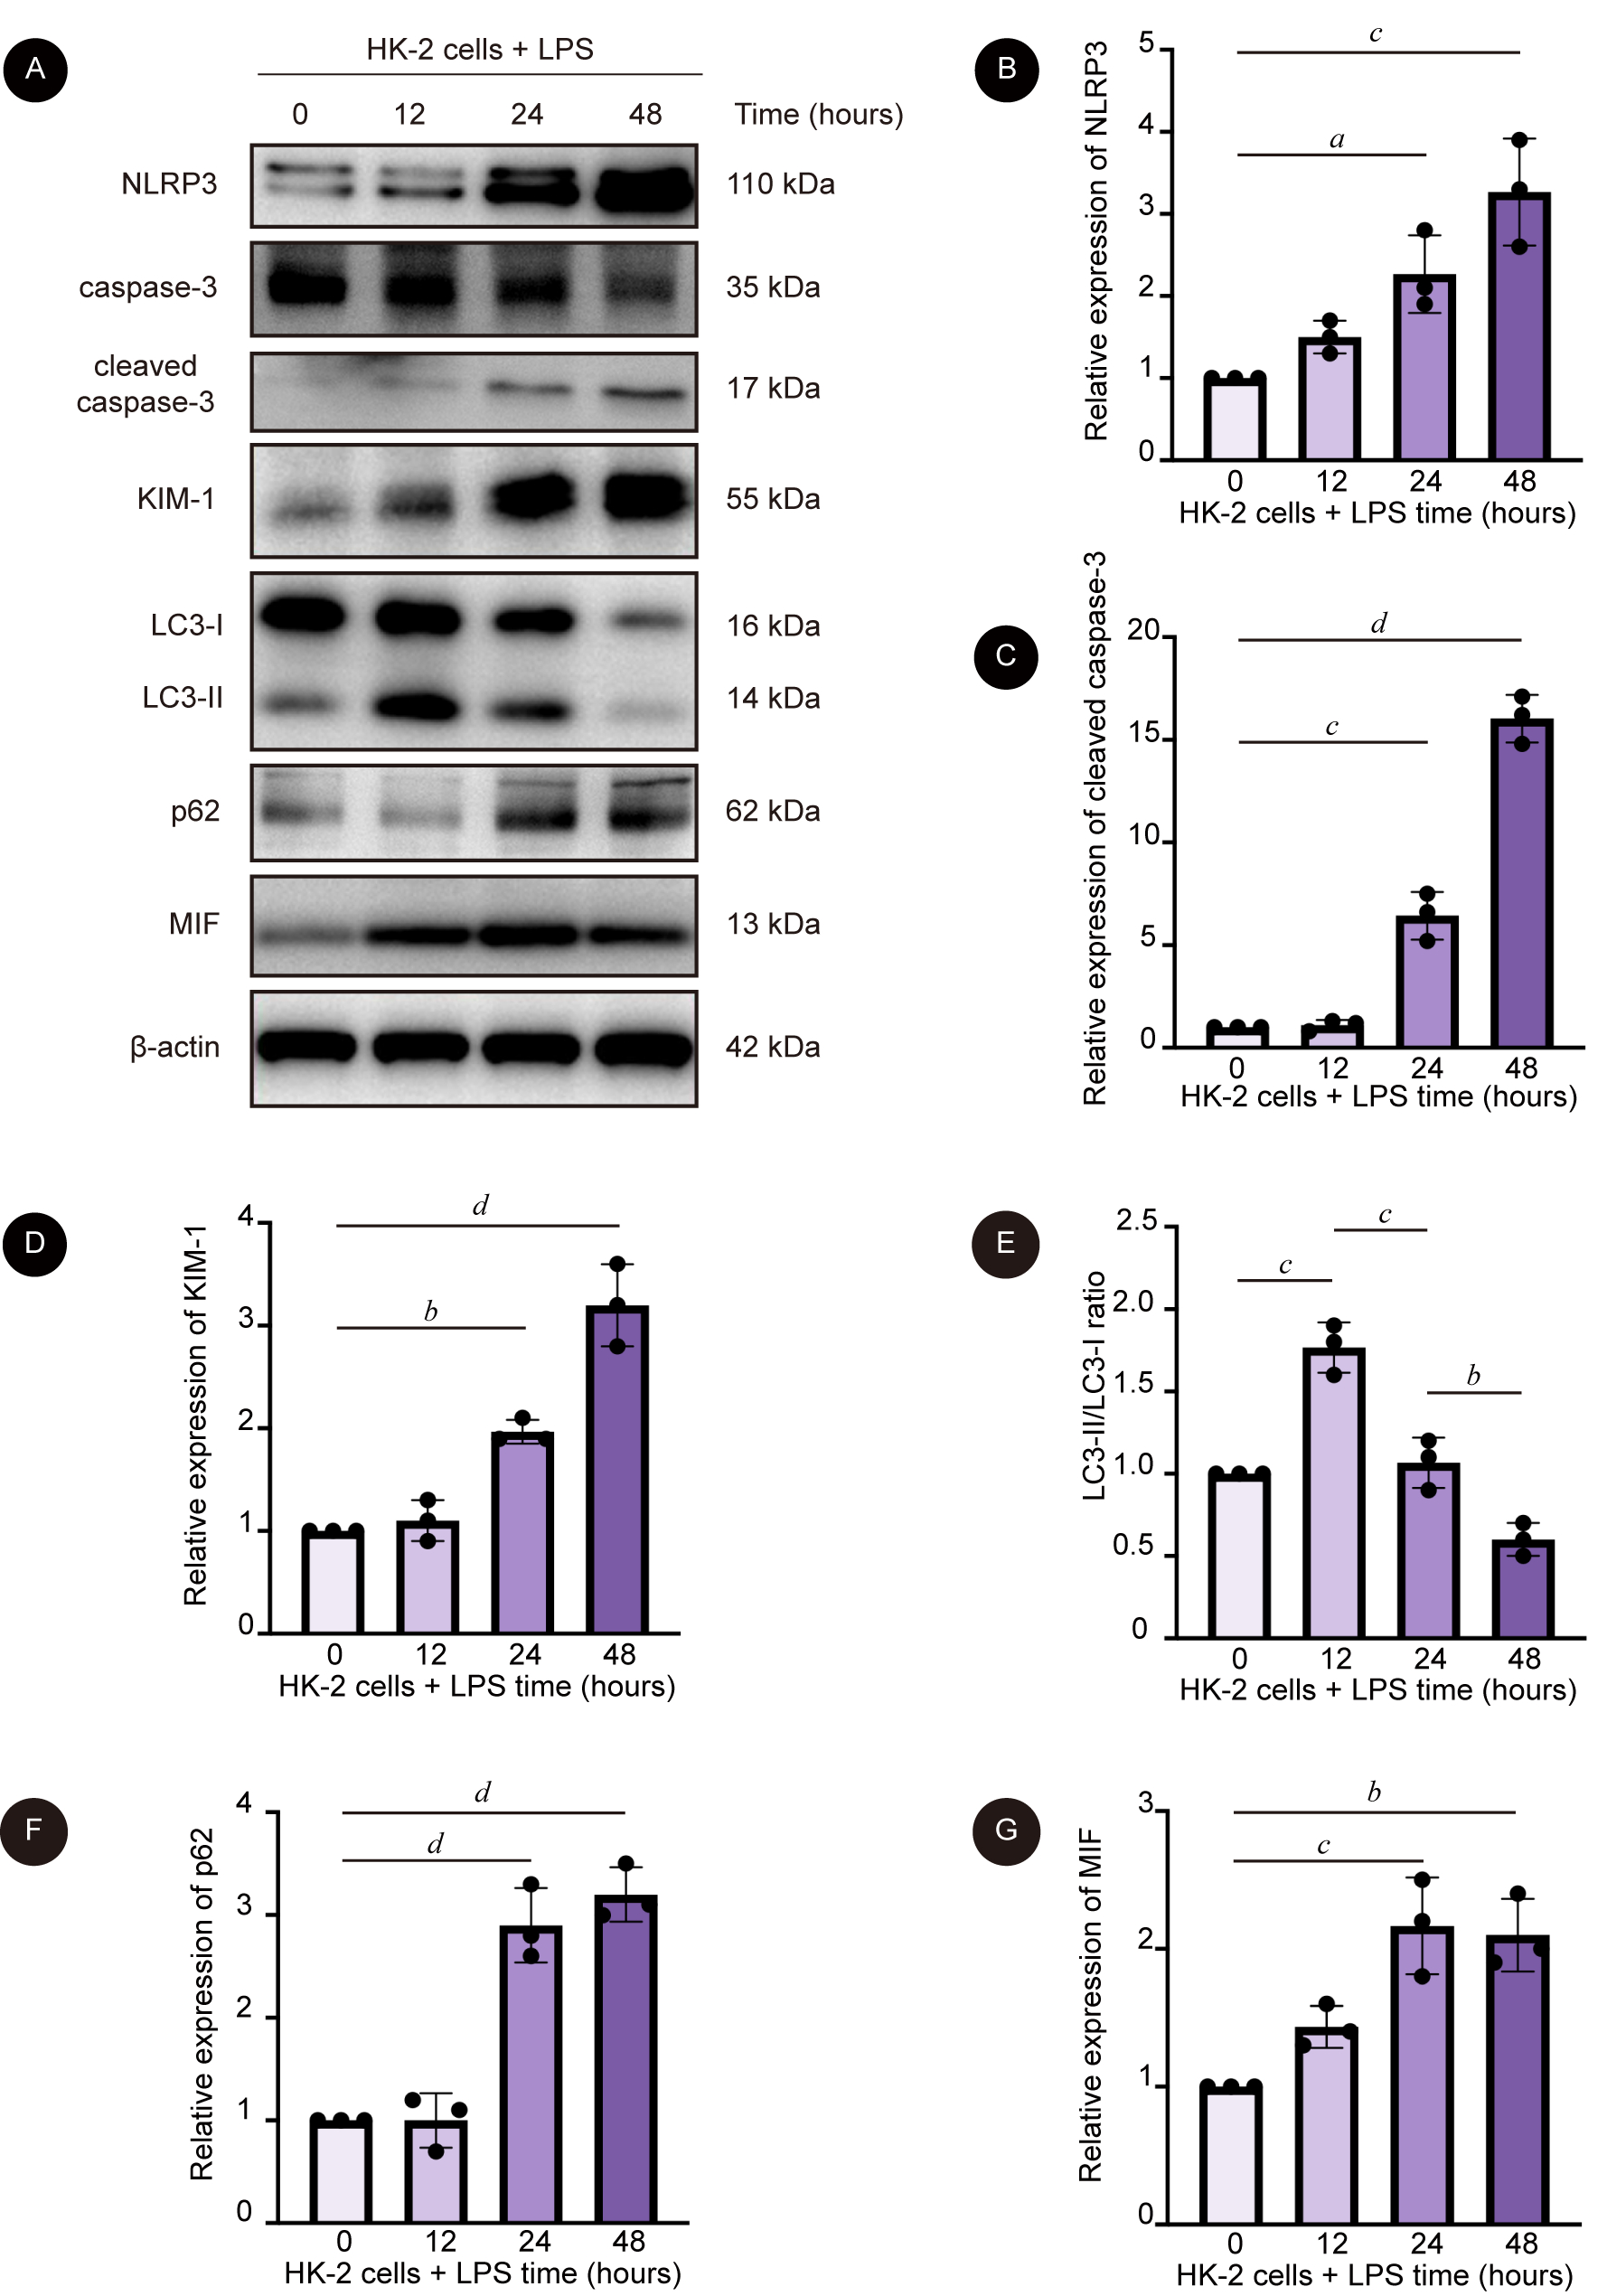
随LPS(10 μg/mL)刺激时间延长,HK-2细胞中炎症反应、细胞损伤及自噬相关蛋白的表达均发生显著改变(图 2A)。与对照组(0 h)比较,HK-2细胞中NLRP3蛋白表达在24 h及48 h时显著升高(均P < 0.05,图 2B)。同时,凋亡执行蛋白cleaved caspase-3与肾损伤标志物KIM-1的表达均呈时间依赖性上调,在24 h及48 h时显著高于对照组(均P < 0.01,图 2C、2D),提示LPS诱导的肾小管上皮细胞损伤及凋亡激活随刺激时间延长而加重。进一步分析自噬指标发现,LC3-Ⅱ/LC3-Ⅰ比值在LPS刺激12 h时出现明显升高(P < 0.001),但随刺激时间延长,在48 h时则显著降低(P < 0.01,图 2E)。与此同时,自噬底物蛋白p62的表达水平随时间逐渐蓄积,在24 h和48 h时显著高于对照组(均P < 0.0001,图 2F),这种LC3转化减弱伴底物堆积的现象提示在LPS持续刺激下,HK-2细胞的自噬通量发生障碍。此外,MIF蛋白在LPS刺激下呈持续上调趋势,在24 h及48 h时显著高于对照组(均P < 0.01,图 2G),其表达丰度的动态变化趋势与细胞损伤加重及自噬通量异常的演变过程高度一致。
|
| 注:A为HK-2细胞经LPS刺激0、12、24和48 h后,NLRP3、Caspase-3、cleaved caspase-3、KIM-1、LC3、p62及MIF的Western blot结果,β-actin作为内参。B~G为NLRP3、cleaved caspase-3、KIM-1、LC3-Ⅱ/LC3-Ⅰ、p62及MIF蛋白表达灰度值的半定量分析。数据以x±s表示(n = 3,每组数据来源于3次独立细胞实验)。aP < 0.05,bP < 0.01,cP < 0.001,dP < 0.0001。 图 2 LPS刺激的HK-2细胞中MIF及炎症、自噬相关蛋白的表达变化 Fig 2 Changes in the expression of MIF and inflammation- and autophagy-related proteins in LPS-stimulated HK-2 cells |
|
|
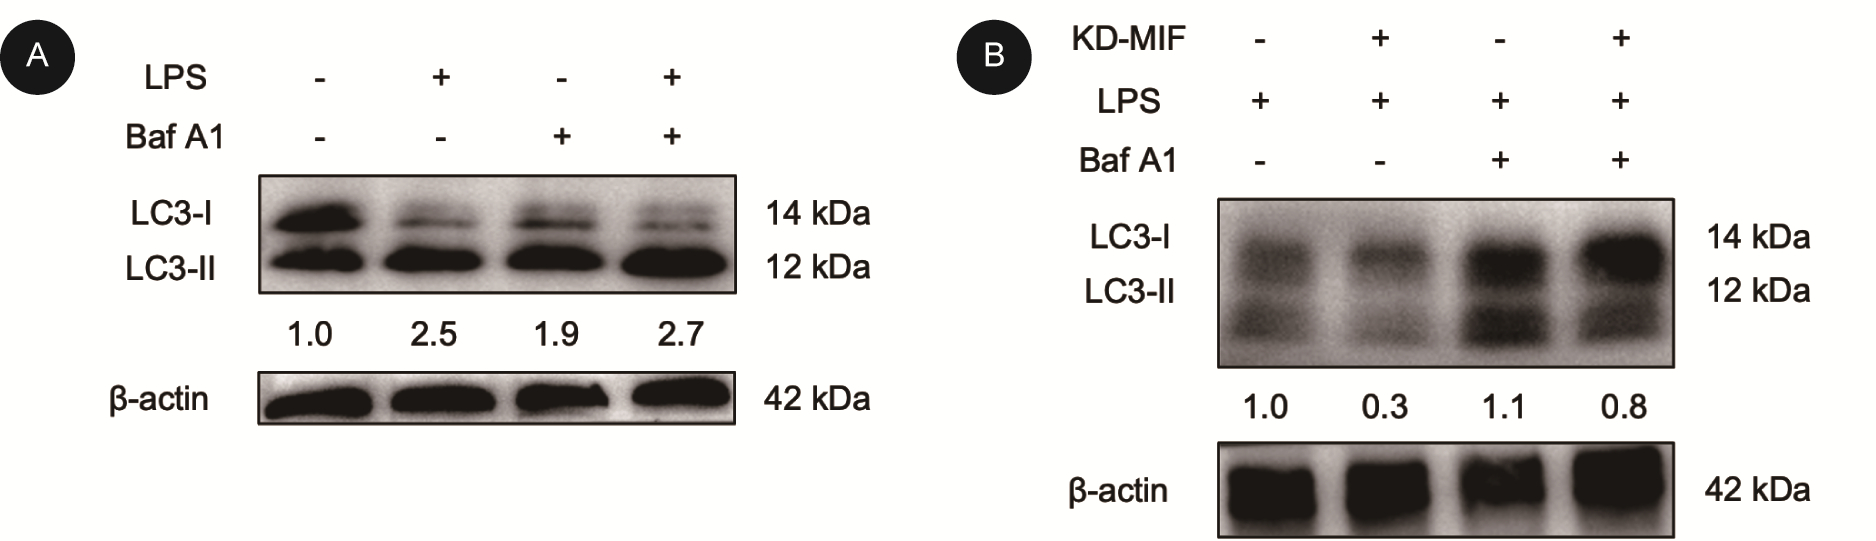
为从功能层面评估MIF对自噬通量的影响,本研究采用自噬后期阻断剂Baf A1抑制自噬体与溶酶体的融合,通过观察LC3-Ⅱ的转换及累积幅度来评价自噬通量状态。在LPS刺激背景下,联合Baf A1干预可导致LC3-Ⅱ/LC3-Ⅰ比值升高(图 3A),提示细胞内存在可被Baf A1阻断的自噬通量。在KD-Nctrl细胞中,加入Baf A1前后LC3-Ⅱ/LC3-Ⅰ比值变化幅度较小(图 3B);而在KD-MIF细胞中,Baf A1处理前后LC3-Ⅱ/LC3-Ⅰ比值上升幅度更为明显(图 3B)。上述结果提示,敲低MIF有助于缓解LPS诱导的肾小管上皮细胞自噬通量障碍。
|
| A:普通HK-2细胞在LPS(-/+)与Baf A1(-/+)交叉处理条件下LC3-Ⅰ、LC3-Ⅱ的Western blot结果。B:在LPS刺激条件下,KD-MIF(-/+)细胞经Baf A1(-/+)处理后的LC3-Ⅰ、LC3-Ⅱ的Western blot结果。注:KD-MIF(-)表示KD-Nctrl细胞,KD-MIF(+)表示KD-MIF细胞。图中条带下方数字为代表性实验中LC3-Ⅱ/LC3-Ⅰ的灰度比值(以对照组归一化),β-actin为上样内参。 图 3 Baf A1阻断实验验证敲低MIF缓解LPS诱导的肾小管上皮细胞自噬通量障碍 Fig 3 Baf A blockade assay demonstrates that MIF knockdown alleviates LPS-induced autophagic flux impairment in renal tubular epithelial cells |
|
|
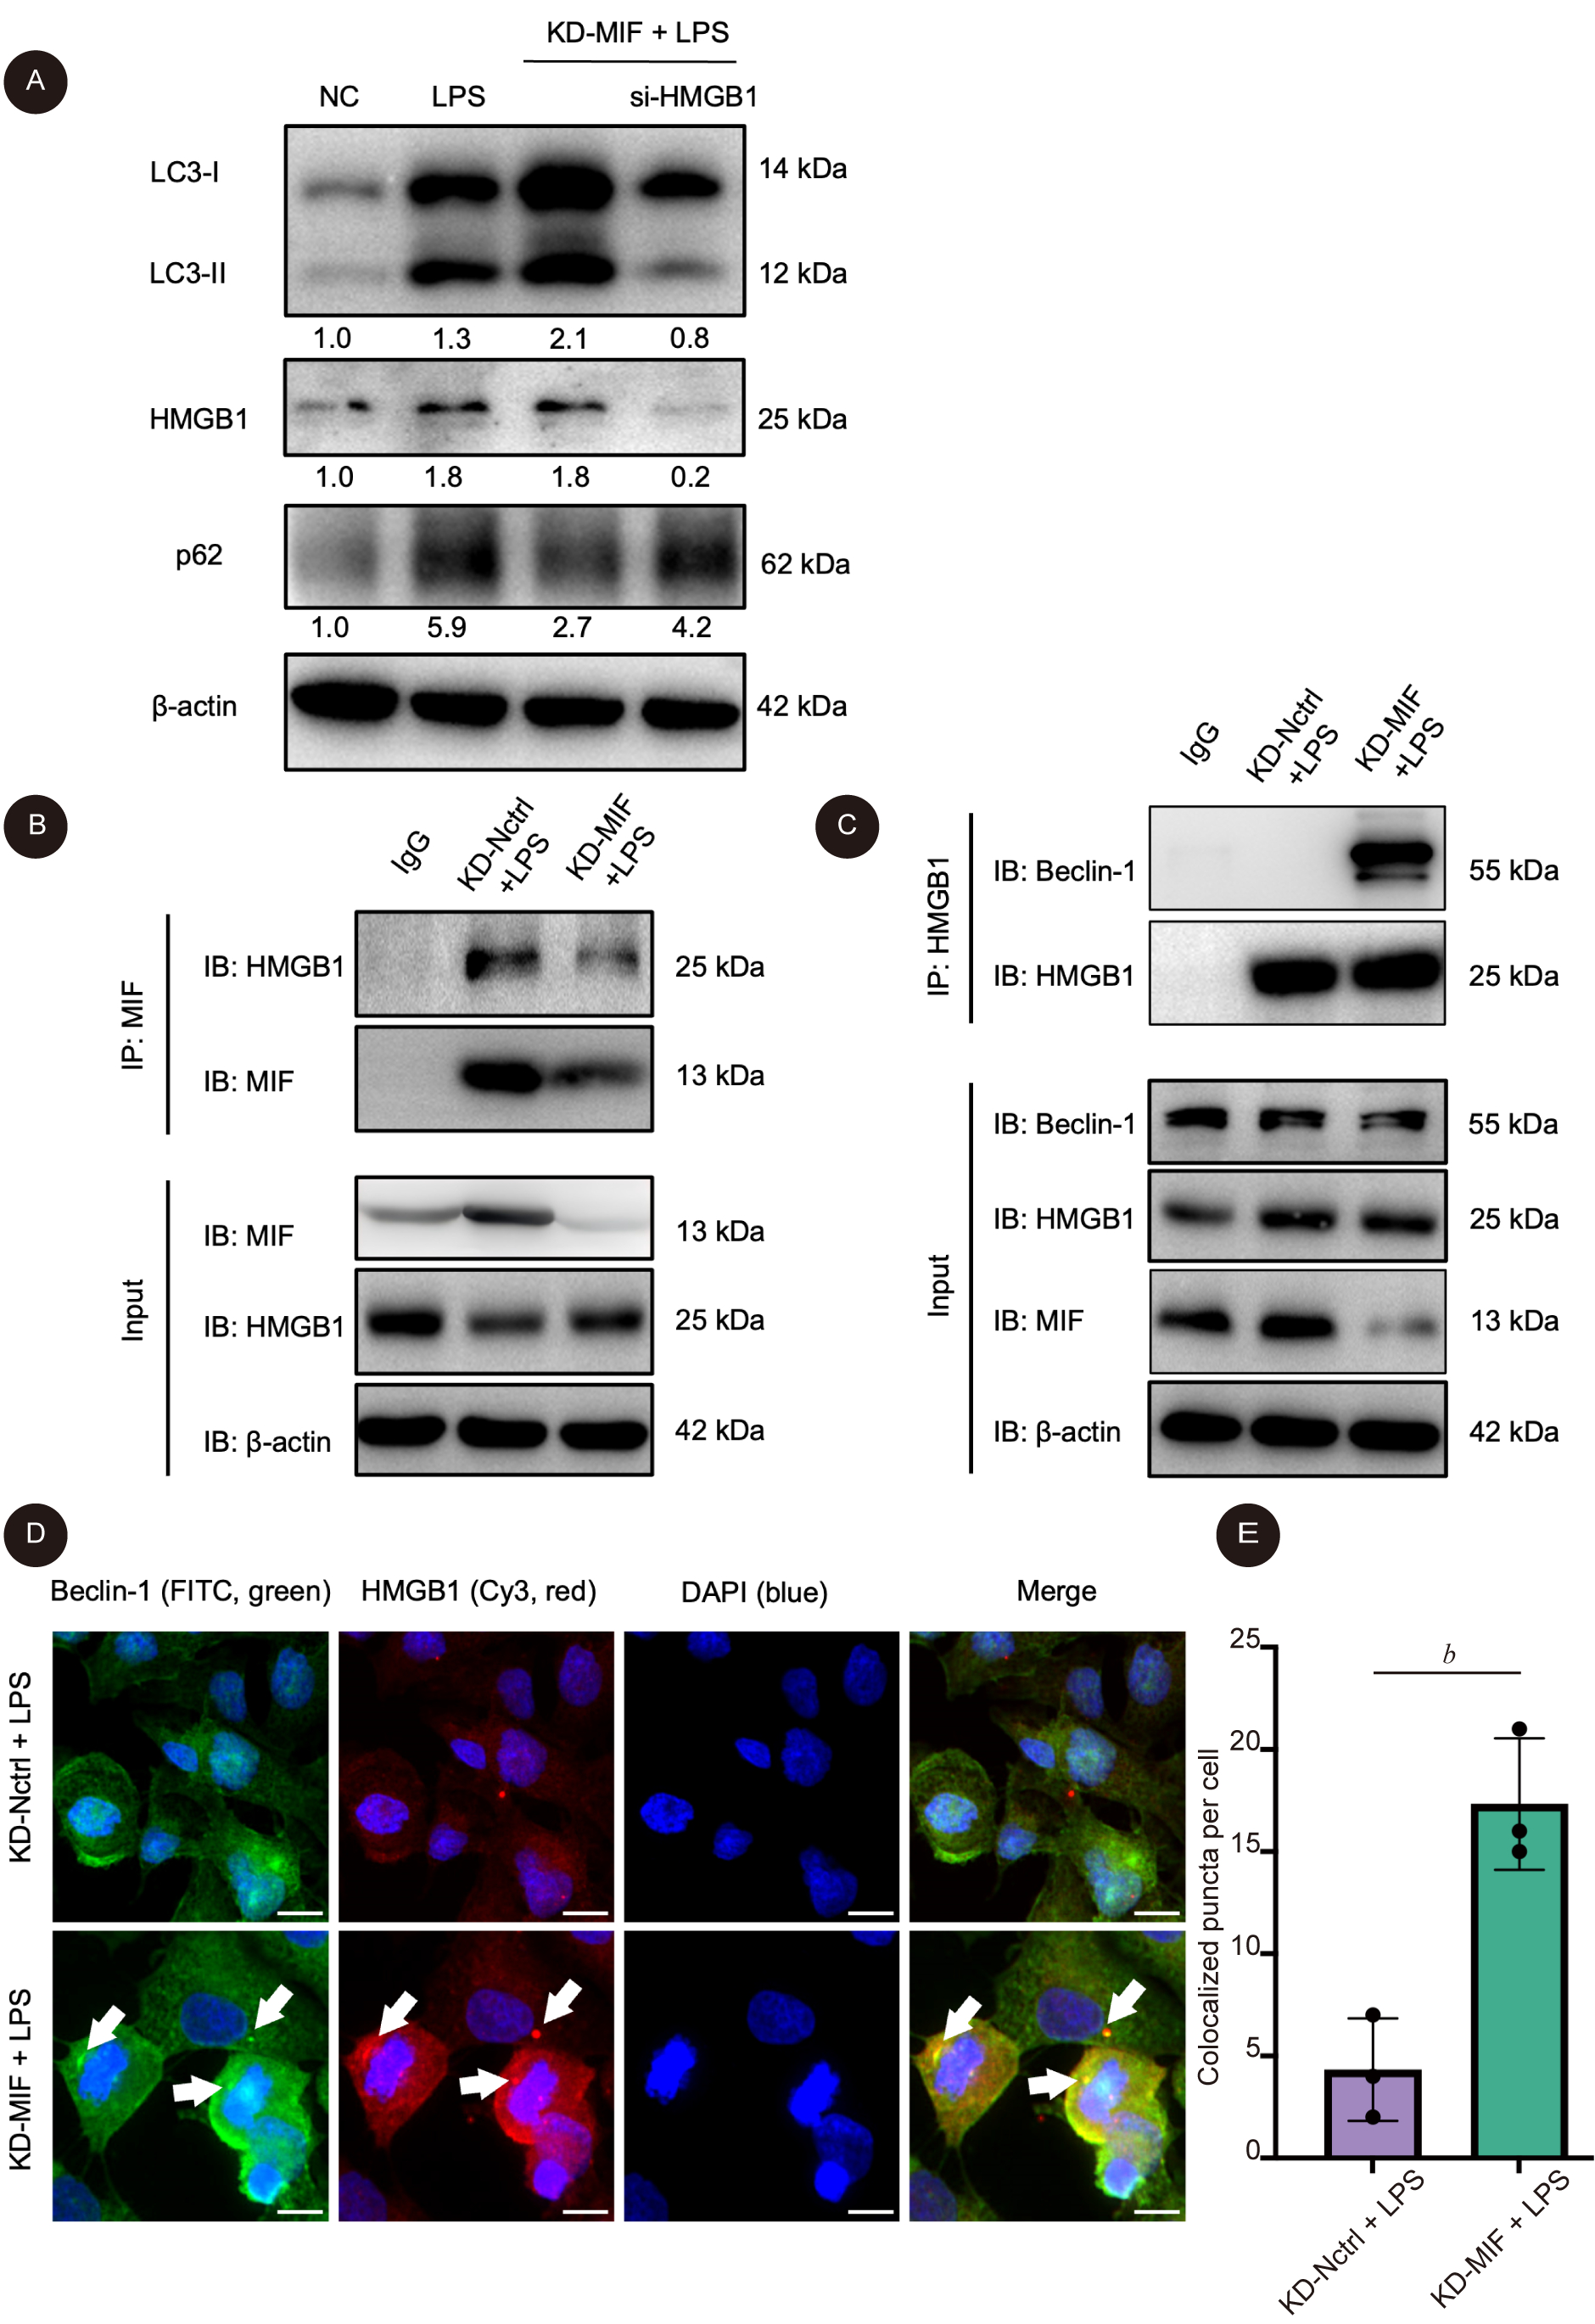
为从分子水平阐明MIF调控肾小管上皮细胞自噬异常的机制,本研究通过Western blot及Co-IP分析了MIF、HMGB1与自噬起始蛋白Beclin-1之间的相互作用(图 4)。Western blot结果显示,LPS处理后LC3-Ⅱ/LC3-Ⅰ比值较对照组升高,在KD-MIF+LPS条件下该比值进一步升高;在KD-MIF+LPS基础上敲低HMGB1后,LC3相关条带变化呈回落趋势,提示HMGB1可能参与KD-MIF条件下的LC3转化过程(图 4A)。同时,LPS诱导的自噬底物p62蛋白蓄积在敲低MIF后得到缓解,但si-HMGB1干预再次引起p62水平回升(图 4A),提示MIF介导的自噬调控依赖于HMGB1。随后,通过Co-IP实验检测蛋白间的物理结合情况。结果显示,在LPS刺激背景下,HMGB1可与MIF发生特异度免疫共沉淀;当敲低MIF表达后,HMGB1与MIF的结合信号明显减弱(图 4B)。鉴于HMGB1转位至胞质后可通过结合Beclin-1激活自噬起始,本研究进一步检测了HMGB1与Beclin-1的相互作用。在KD-MIF+LPS条件下,HMGB1与Beclin-1的结合活性较LPS组增强,而对照组及单纯LPS组中二者的共沉淀信号较弱(图 4C)。上述结果表明,MIF可能通过与HMGB1竞争性结合或物理干扰,阻碍了HMGB1与Beclin-1形成自噬起始复合体,从而诱发自噬通量障碍。为进一步在空间维度验证MIF对HMGB1与Beclin-1相互作用的调控,本研究采用免疫荧光共定位技术观察不同处理条件下二者的亚细胞定位变化,并对其共定位点数进行定量分析(图 4D、E)。结果显示,在对照组(KD-Nctrl + LPS)中,自噬起始蛋白Beclin-1(绿色荧光)主要呈弥散性分布于细胞质内;而HMGB1(红色荧光)则高度集中于细胞核及核周区域,胞质内荧光信号极弱。合并图像(Merge)显示,此时二者的荧光重叠信号较少,提示在常规炎症应激下,HMGB1与Beclin-1的空间接触受限。相比之下,在敲低MIF(KD-MIF + LPS)组中,HMGB1呈现明显的胞质易位,其在胞质区域的红色荧光强度增强。更为重要的是,HMGB1与Beclin-1在胞质内出现了大范围的局部重叠,合并图中可观察到清晰的黄色共定位斑点(图 4D中白色箭头所示)。进一步对共定位点数进行半定量分析显示,KD-MIF+LPS组每个细胞平均共定位点数较KD-Nctrl+LPS组显著增加(P < 0.01,图 4E)。上述成像结果从细胞原位层面证实,抑制MIF可诱导HMGB1由核向胞质易位,并增强其与Beclin-1的物理结合,这为自噬起始复合体的组装及后续自噬通量的恢复提供了直观的形态学证据。
|
| 注:A为不同处理条件下肾小管上皮细胞中LC3、HMGB1及p62蛋白的Western blot结果,β-actin作为内参;图中条带下方数字表示代表性Western blot实验中各蛋白经β-actin校正后的相对表达量,或LC3-Ⅱ/LC3-Ⅰ的比值(均以对照组归一化)。B为以MIF为免疫沉淀对象(IP),检测HMGB1与MIF的相互作用;下方为对应输入样品(Input)的Western blot结果。C为以HMGB1为免疫沉淀对象(IP),检测Beclin-1与HMGB1的相互作用;下方为对应输入样品(Input)的Western blot结果。D为敲低MIF后HMGB1与Beclin-1的细胞内共定位变化。不同处理条件下肾小管上皮细胞的免疫荧光染色结果(KD-Nctrl + LPS组、KD-MIF + LPS组)。Beclin-1(FITC,绿色)、HMGB1(Cy3,红色)及细胞核(DAPI,蓝色)。合并图(Merge)显示KD-MIF + LPS组中HMGB1与Beclin-1在胞质区域的共定位信号较KD-Nctrl + LPS组增强(白色箭头所示)。比例尺= 10 μm。E为对Beclin-1–HMGB1双标荧光图片中红-绿荧光点共定位情况进行半定量分析。数据以x±s表示(n = 3,每组数据来源于3次独立细胞实验)。两组间比较采用双侧Welch非配对t检验。bP < 0.01。 图 4 MIF干预对HMGB1–Beclin-1相互作用及自噬相关蛋白表达的影响 Fig 4 Effects of MIF intervention on the HMGB1–Beclin-1 interaction and the expression of autophagy-related proteins |
|
|
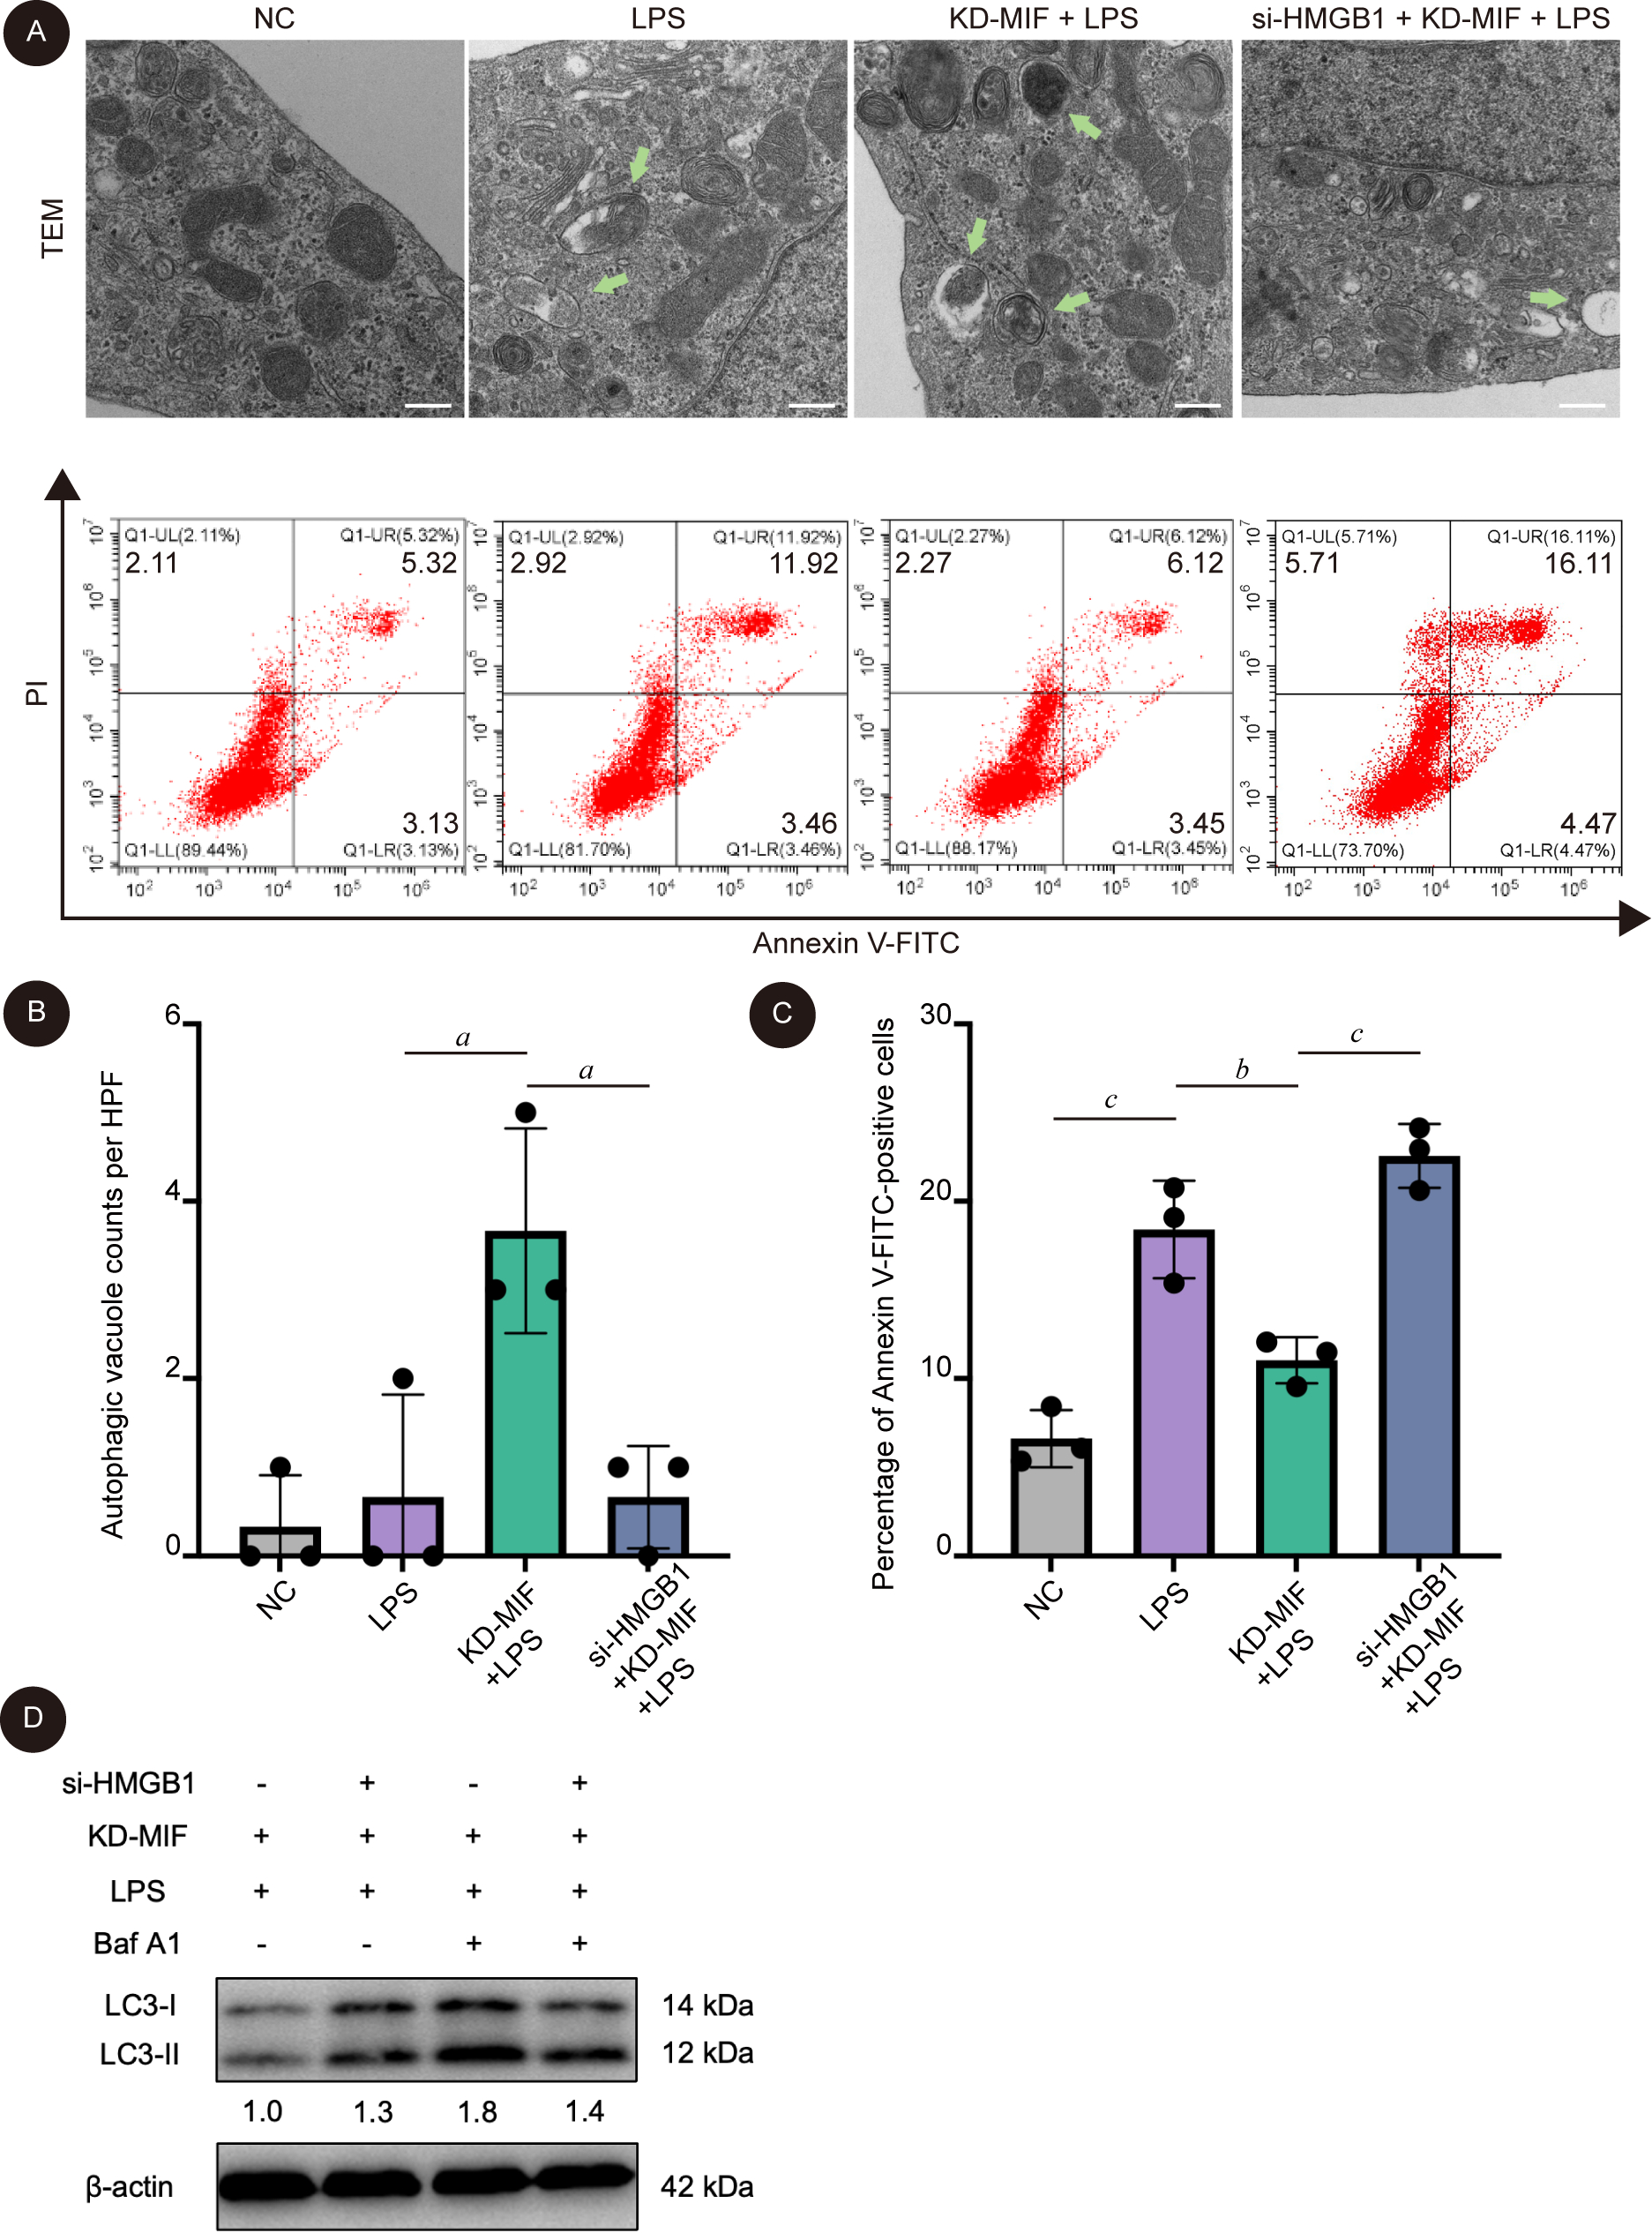
为进一步从细胞超微结构层面验证MIF-HMGB1轴在肾小管上皮细胞损伤中的作用,本研究利用TEM观察各组细胞的结构变化。TEM结果显示,与对照组(NC)相比,LPS处理组细胞出现明显的超微结构受损,表现为线粒体肿胀、嵴结构断裂或消失,并可见少量自噬相关囊泡结构形成。在KD-MIF+LPS组中,观察到更多自噬相关囊泡,且线粒体形态较LPS组相对完整;而在si-HMGB1+KD-MIF+LPS组中,自噬相关囊泡数量较KD-MIF+LPS组明显减少(图 5A)。定量分析证实,KD-MIF+LPS组自噬相关囊泡计数显著高于LPS组(P < 0.05),而进一步抑制HMGB1则可显著逆转敲低MIF所引起的自噬增强效应(P < 0.05,图 5B)。随后,采用Annexin Ⅴ-FITC/PI双染流式细胞术评估细胞凋亡水平。结果显示,LPS刺激显著诱导了HK-2细胞凋亡;与LPS组相比,KD-MIF+LPS组Annexin Ⅴ-FITC阳性细胞比例明显降低(P < 0.01)。然而,在敲低MIF的基础上进一步抑制HMGB1(si-HMGB1+KD-MIF+LPS组),细胞凋亡比例较KD-MIF+LPS组显著回升(P < 0.001,图 5C)。上述形态学与功能学结果提示,在LPS诱导的肾小管上皮细胞损伤过程中,敲低MIF通过HMGB1介导自噬增强,从而发挥抑制细胞凋亡的保护作用,而抑制HMGB1则会阻断这一保护效应。敲低HMGB1后,Baf A1处理引起的LC3-Ⅱ累积效应较KD-MIF+LPS组出现减弱(图 5D),提示抑制HMGB1可削弱敲低MIF带来的通量增强效应。综合上述Baf A1阻断实验结果表明,MIF通过干扰HMGB1介导的自噬调控,诱发了LPS诱导下的肾小管上皮细胞自噬通量障碍。
|
| 注:A为不同处理条件下肾小管上皮细胞的透射电镜(TEM)图像(上)及Annexin Ⅴ-FITC/PI流式细胞术散点图(下)。B为各组细胞中自噬相关囊泡数量的定量分析。C为Annexin Ⅴ-FITC阳性细胞比例的定量分析。D为在KD-MIF背景下进一步敲低HMGB1后,Baf A1处理前后LC3形式变化的比较。NC为对照组;LPS为脂多糖刺激组;KD-MIF+LPS为MIF敲低后LPS刺激组;si-HMGB1+KD-MIF+LPS为在MIF敲低基础上进一步抑制HMGB1后的LPS刺激组。数据以x±s表示(n = 3次独立细胞实验)。aP < 0.05,bP < 0.01,cP < 0.001。图中条带下方数字为代表性实验中LC3-Ⅱ/LC3-Ⅰ的灰度比值(以对照组归一化),β-actin为上样内参 图 5 干预MIF–HMGB1轴对LPS诱导肾小管上皮细胞自噬及凋亡的影响 Fig 5 Effects of intervention in the MIF–HMGB1 axis on LPS-induced autophagy and apoptosis in renal tubular epithelial cells |
|
|
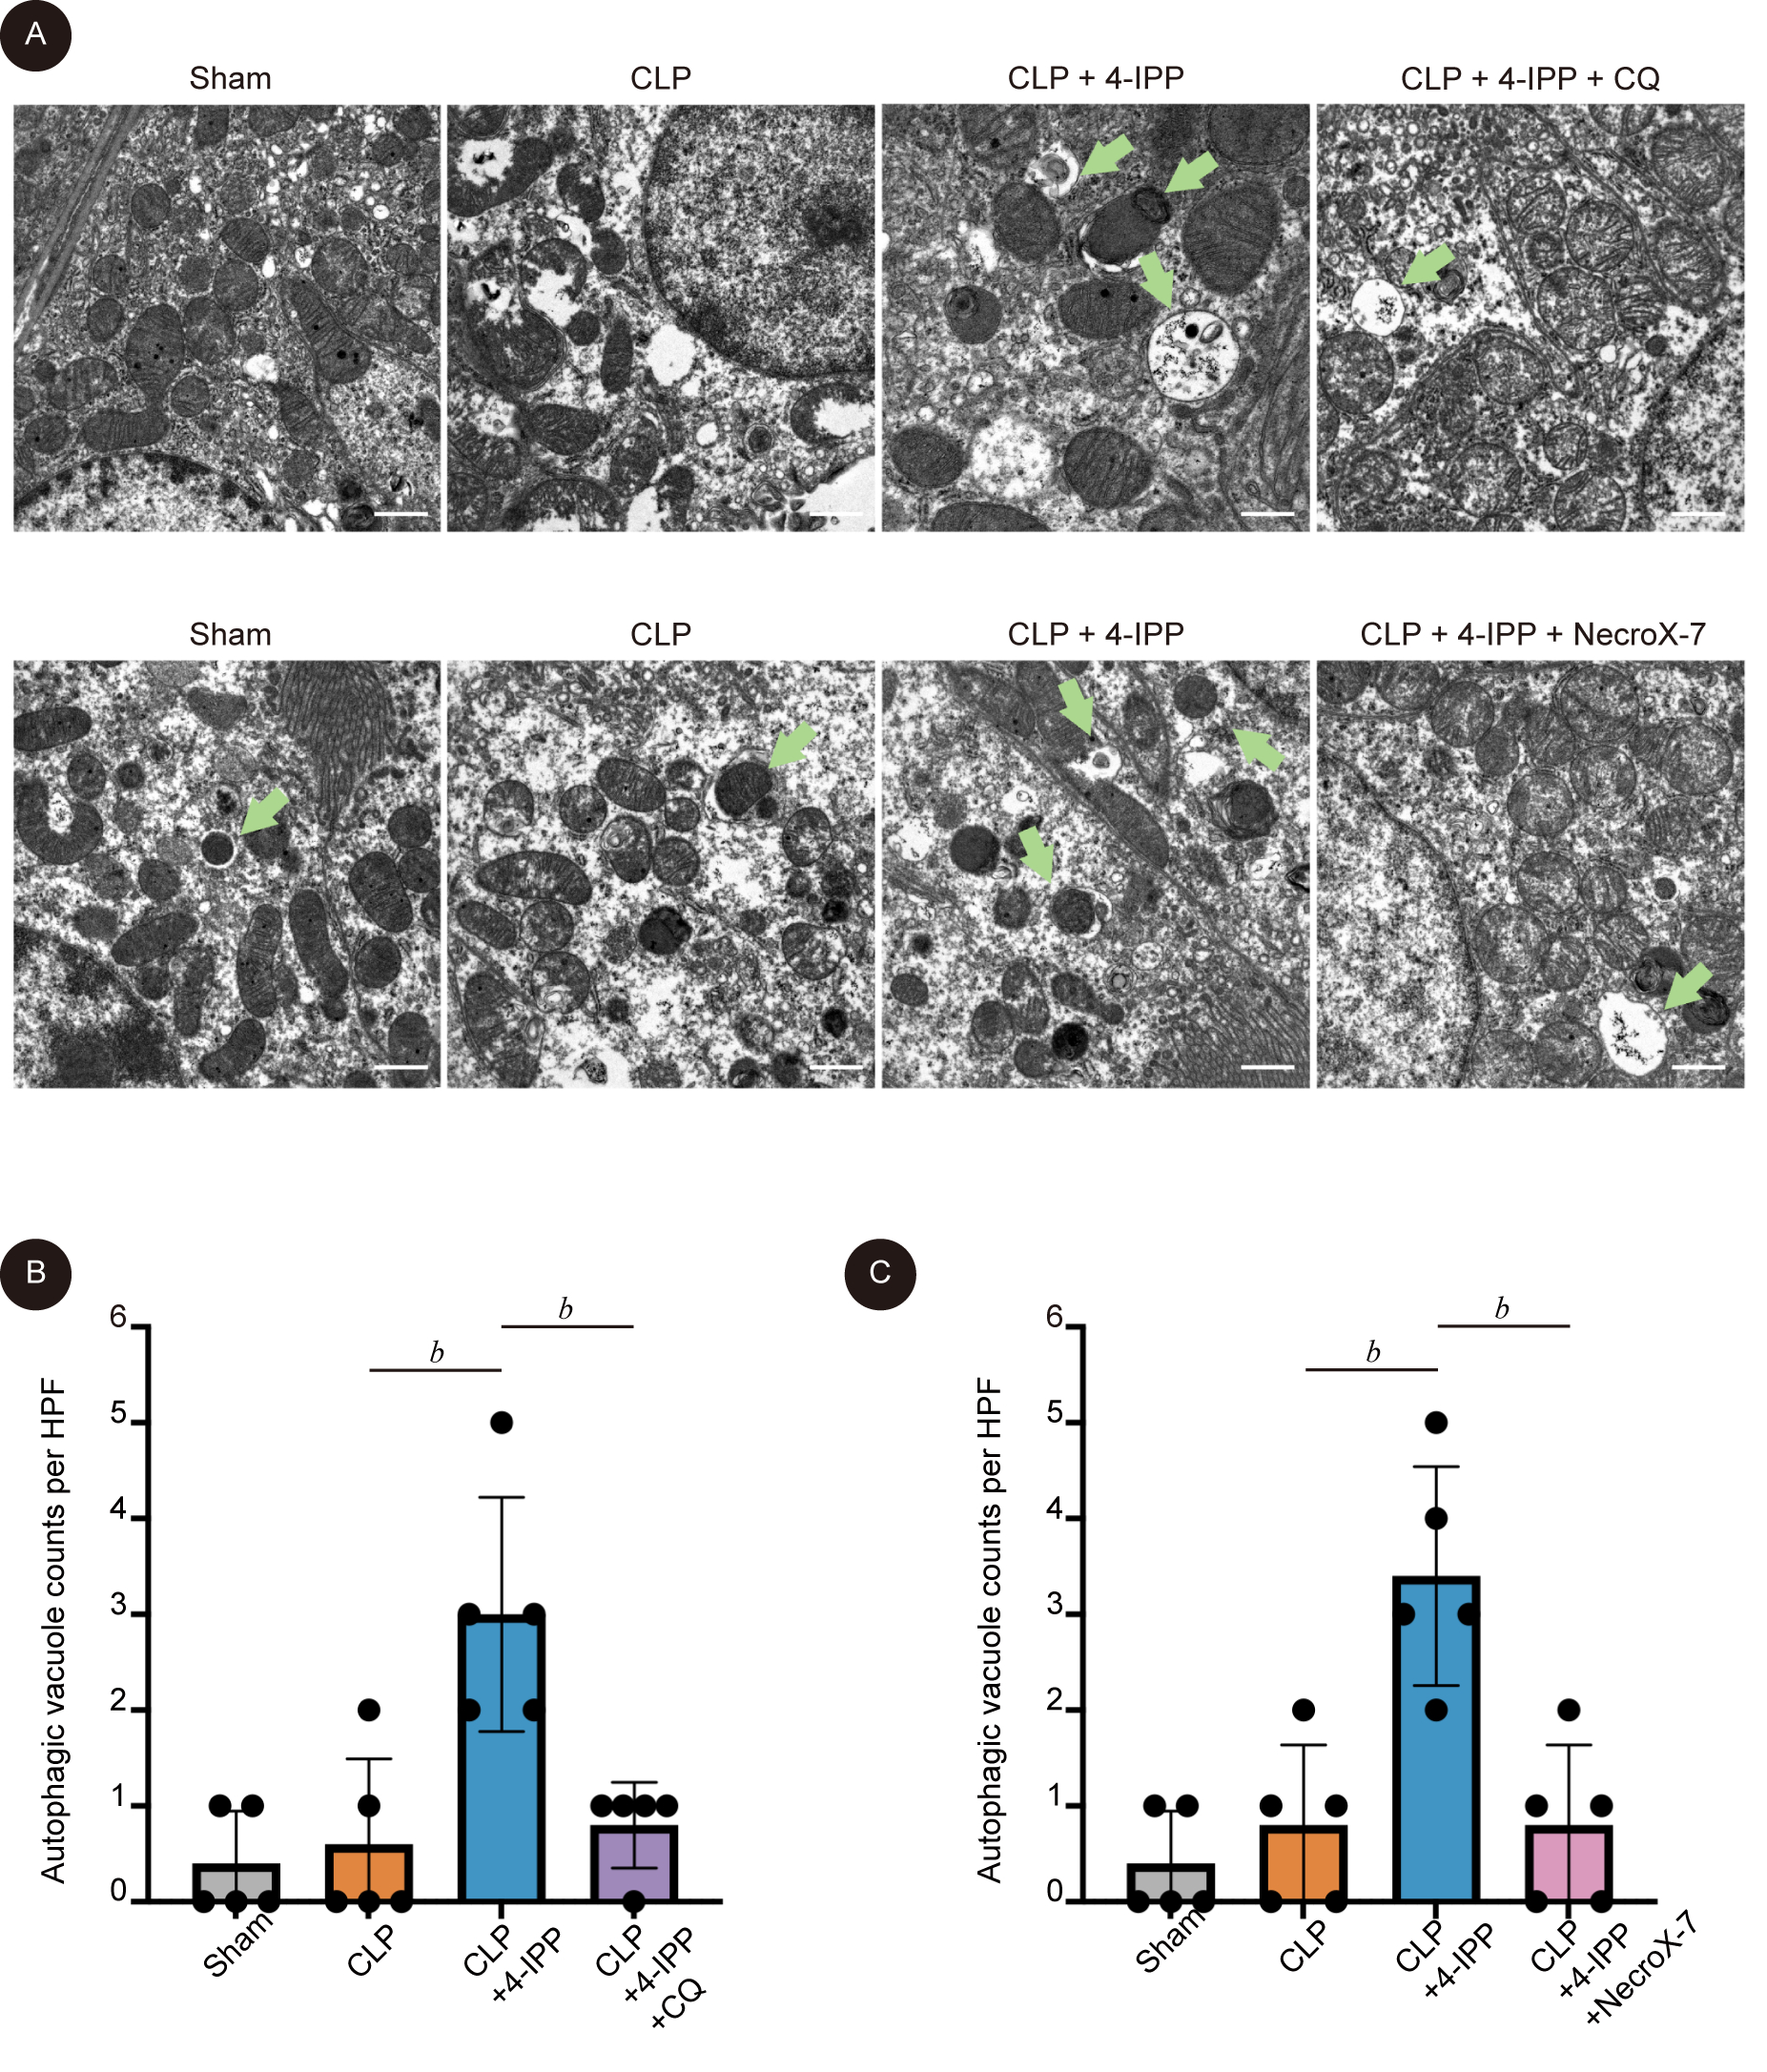
为在体内水平评估抑制MIF对脓毒症肾损伤及自噬的影响,并验证HMGB1在其中的介导作用,本研究在CLP小鼠模型基础上给予MIF抑制剂4-IPP,并分别联合应用自噬抑制剂氯喹(CQ)或HMGB1抑制剂NecroX-7。TEM观察结果显示(图 6A),与Sham组相比,CLP组肾小管上皮细胞表现出明显的细胞器受损,包括线粒体肿胀及嵴结构断裂,且细胞质内自噬相关囊泡较少。给予4-IPP干预后,肾组织超微结构损伤有所减轻,且胞质内具有典型双层膜结构的自噬相关囊泡显著增多(图 6A中绿色箭头所示)。定量分析结果显示,CLP + 4-IPP组单位高倍视野(high-power field,HPF)内的自噬相关囊泡计数较CLP组明显升高(P < 0.01,图 6B、6C)。然而,在4-IPP基础上联合给予CQ或HMGB1抑制剂NecroX-7后,肾组织内蓄积的自噬相关囊泡数量较CLP + 4-IPP组显著回落(均P < 0.01,图 6B、6C)。
|
| 注:A为透射电镜观察Sham、CLP、CLP + 4-IPP以及联合干预组小鼠肾小管上皮细胞超微结构变化(上:CLP + 4-IPP + CQ;下:CLP + 4-IPP + NecroX-7)。绿色箭头示自噬相关囊泡。比例尺= 2 μm。B为不同处理组单位高倍视野(HPF)内自噬相关囊泡数量的定量分析(CLP + 4-IPP + CQ)。C:不同处理组单位高倍视野(HPF)内自噬相关囊泡数量的定量分析(CLP + 4-IPP + NecroX-7)。CLP为盲肠结扎穿孔模型;4-IPP为MIF抑制剂;CQ为氯喹;NecroX-7为HMGB1抑制剂。数据以x±s表示(n = 5)。bP < 0.01。 图 6 MIF抑制对脓毒症小鼠肾脏自噬超微结构的影响 Fig 6 Effects of MIF inhibition on autophagy-related renal ultrastructural changes in septic mice |
|
|
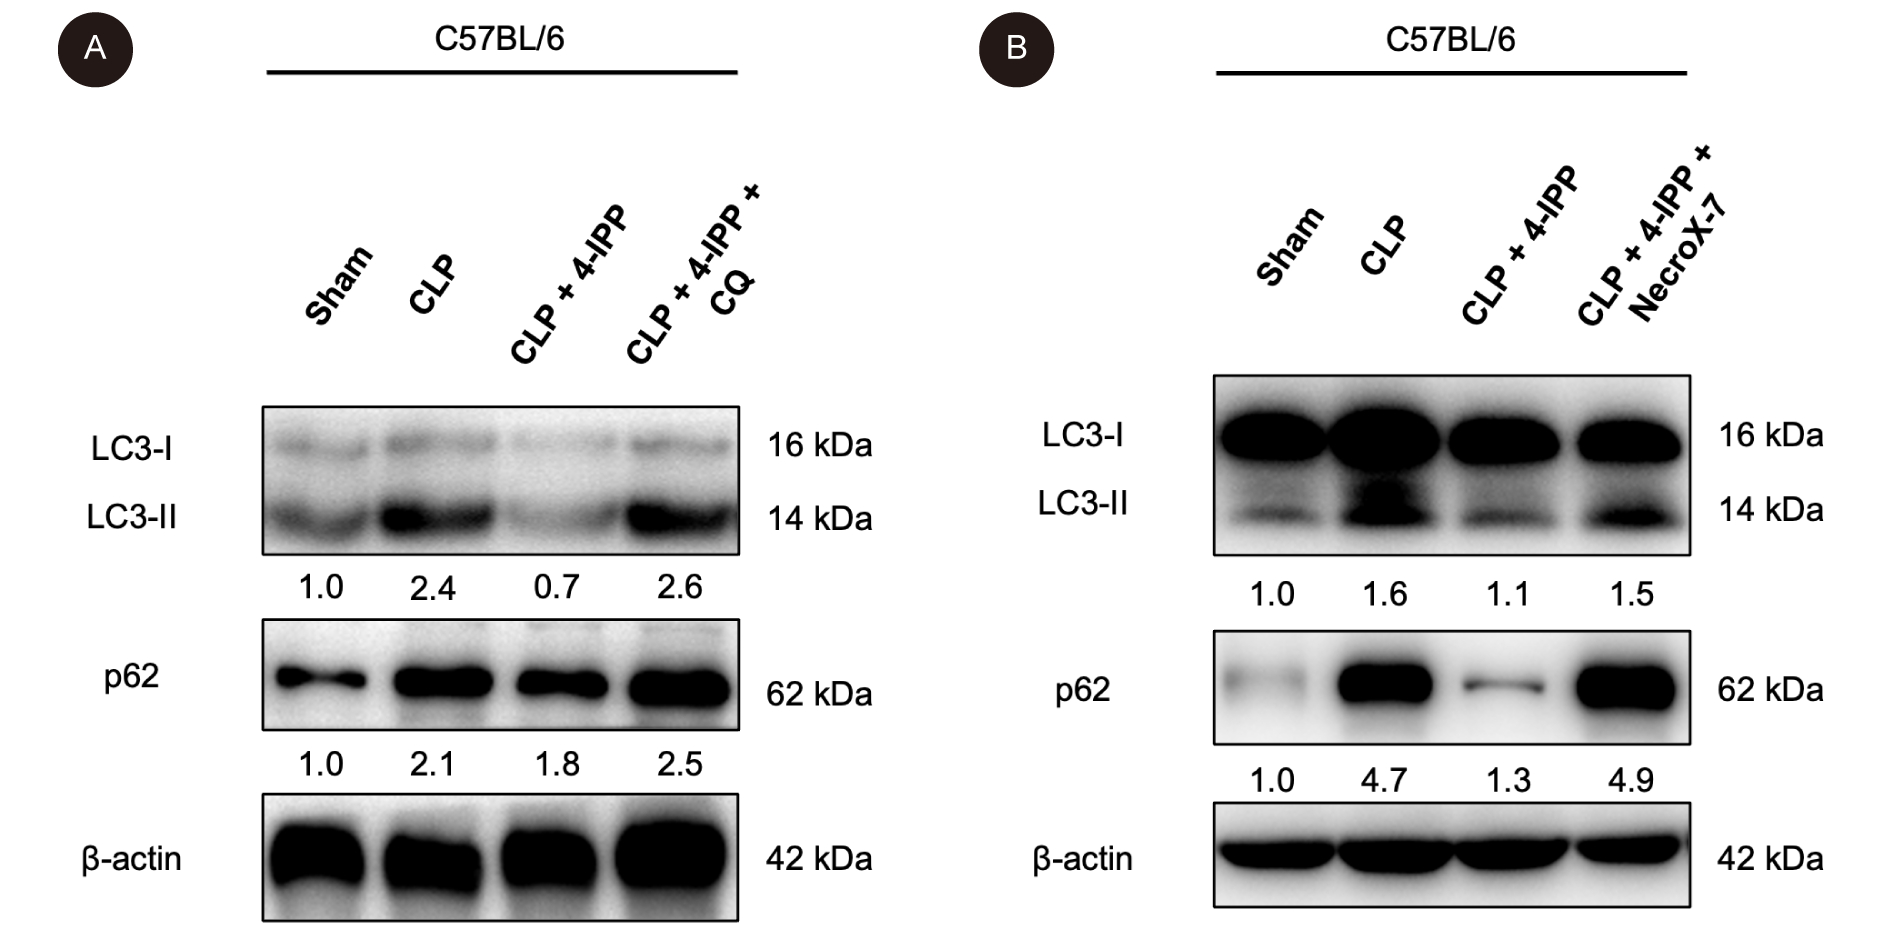
通过Western blot检测了各组小鼠肾组织中自噬标志蛋白的表达情况(图 7)。采用CLP术后24 h取材的肾组织样本。结果显示,与Sham组相比,CLP组小鼠肾组织中LC3-Ⅱ/LC3-Ⅰ比值在24 h时呈相对升高,并伴随p62明显蓄积,提示自噬通量受阻,且更符合自噬后期降解环节受限导致LC3-Ⅱ相对累积的特征。在CLP基础上给予MIF抑制剂4-IPP处理后,LC3-Ⅱ/LC3-Ⅰ比值下降,同时p62的水平降低,提示抑制MIF有助于改善自噬通量受阻相关表型并促进自噬底物降解。此外,在4-IPP干预的基础上,联合应用溶酶体抑制剂CQ后,LC3-Ⅱ/LC3-Ⅰ比值及p62表达水平较4-IPP单独处理组再次升高,提示4-IPP相关效应可被自噬后期阻断所削弱。同样,联合应用HMGB1抑制剂NecroX-7后,p62表达水平亦出现回升趋势,LC3-Ⅱ/LC3-Ⅰ比值相应提高,提示HMGB1可能参与MIF抑制后自噬通量相关表型改善的过程。上述蛋白表达的动态变化与前述电镜观察结果高度一致,支持抑制MIF通过HMGB1介导的途径改善了脓毒症引起的肾脏自噬通量功能障碍。
|
| 注:在不同处理条件下采用Western blot检测LC3-Ⅰ、LC3-Ⅱ及p62蛋白表达,β-actin作为内参。左侧为Sham、CLP、CLP + 4-IPP、CLP + 4-IPP + CQ组;右侧为Sham、CLP、CLP + 4-IPP、CLP + 4-IPP + NecroX-7组。图中为代表性条带。条带下方数字中,LC3为LC3-Ⅱ/LC3-Ⅰ的相对比值,p62为灰度值经β-actin校正后的相对表达量,均以Sham组归一化 图 7 不同干预条件下脓毒症小鼠肾组织自噬相关蛋白表达的变化 Fig 7 Changes in the expression of autophagy-related proteins in renal tissues of septic mice under different intervention conditions |
|
|
本研究聚焦SA-AKI中炎症失衡与自噬障碍这一关键病理特征,系统探讨了MIF的致病作用及其分子机制。研究结果显示,在CLP诱导的SA-AKI小鼠模型及LPS刺激的HK-2细胞模型中,MIF蛋白表达均随应激进程显著上调,同时炎症相关蛋白NLRP3增加,肾损伤标志物KIM-1及凋亡相关蛋白cleaved caspase-3亦呈时间依赖性升高,提示损伤与凋亡激活随病程进展而加重。自噬相关指标方面,LC3形式转换的动态变化伴随p62持续蓄积。结合Baf A1等阻断实验的功能性评估,提示炎症应激背景下存在自噬通量受损的表型特征[10-11]。进一步干预结果表明,采用4-IPP抑制或慢病毒敲低MIF后,均可在一定程度上改善自噬通量相关表型,并伴随细胞超微结构损伤减轻与凋亡水平下降。上述结果提示,MIF可能通过影响与自噬通量调控相关的关键分子互作过程,参与SA-AKI的进展。
MIF与脓毒症及相关器官损伤的发生发展密切相关[12-13]。作为天然免疫反应的重要调控分子,MIF可在感染或应激条件下迅速释放,通过级联放大炎症信号、拮抗内源性糖皮质激素的免疫抑制效应,加重炎症反应失衡[14-15]。笔者在研究早期也关注到MIF作为分泌性的炎症因子,可能与其特异度受体CD74发挥作用。研究证明MIF-CD74的结合通过促进AMPK通路激活,从而起到促进自噬的作用[16]。Human Protein Atlas数据库单细胞测序结果表明,MIF多在肾小管上皮细胞中表达,而CD74主要分布于炎症细胞膜上,如巨噬细胞、B细胞,这些炎症细胞位于肾小管间质(ENSG00000240972,ENSG00000019582)。在笔者的前期工作中证明,单独使用或在LPS刺激的基础上添加重组MIF蛋白,不促进肾小管上皮细胞AMPK磷酸化,也不影响自噬通量水平[9]。因此,鉴于两者在空间分布上的生物学特征,MIF-CD74途径可能只针对炎症细胞的自噬功能进行调控,而非肾小管上皮细胞。
MIF的经典作用是促炎性因子,但其在细胞增殖、细胞分化、信号转导、激素调控等多种生物学活动中均发挥重要作用[17]。MIF促炎功能可能与其酶活性位点相关。多项研究表明,MIF拮抗剂ISO-1在SA-AKI、胰腺炎相关AKI、缺血性脑损伤等疾病模型中均具有保护性作用[18-20]。然而,以上研究只评价了在炎症性疾病急性期中使用ISO-1可通过抑制MIF活性改善细胞损伤的结局,缺乏对药物风险与不良反应的评估,例如抑制MIF可促进肿瘤细胞增殖与免疫失调[21]。HMGB1作为一种SA-AKI晚期损伤标志物,它通常在LPS刺激或CLP手术18~24 h后显著升高,但目前缺乏通过抑制HMGB1表达后获益的研究[22-23]。这可能与HMGB1的生物学特征有关。HMGB1主要分布于细胞核、细胞质,也能在炎症刺激下分泌到细胞外,该蛋白的定位与生物学功能密切相关:HMGB1在细胞核内相对稳定,主要参与RNA转录过程[24]。然而,HMGB1在细胞质与细胞外对自噬、细胞损伤的调控大相径庭:在细胞质内HMGB1可通过Cys23、Cys45两个位点与Beclin-1互作促进自噬,起到稳定细胞内环境的作用[25]。HMGB1在特定条件下才会被释放到细胞外,进而通过HMGB1-RAGE途径起到促炎、促损伤的作用,该过程是一种危险的信号,提示细胞内环境紊乱或细胞质外漏,可能与Caspase-4/5/11介导的细胞焦亡相关[26-27]。HMGB1因其丰富的生物学功能与多种炎症、细胞死亡相关通路产生串扰,目前对HMGB1的研究仍不完善,因此单纯使用HMGB1抑制剂具有较高的临床风险并缺乏决定性的证据。而本研究聚焦于MIF-HMGB1互作过程,通过实验证明MIF作为HMGB1调控自噬的抑制因子,靶向干预该过程,即可恢复自噬通量并起到保护性作用。在分子层面干预疾病进展,更容易实现基础研究向临床应用的转化,也符合国家推动精准医疗的战略方针。
自噬过程具有动态性与时相性,仅依据LC3-Ⅰ向LC3-Ⅱ的转化或某一时间点LC3-Ⅱ水平变化,难以准确判定自噬通量状态;尤其在自噬后期溶酶体降解环节受限时,LC3-Ⅱ既可因自噬增强而升高,也可因降解受阻而相对累积,从而导致指标解读出现偏差[10]。因此,应结合自噬底物蛋白p62的动态变化,并采用Baf A1、CQ等溶酶体相关阻断策略,通过比较LC3-Ⅱ的累积反应对通量进行功能性评估[10]。本研究中,KD-MIF+LPS组细胞中LC3-Ⅱ/LC3-Ⅰ比值升高,而CLP+4-IPP组小鼠肾组织中LC3-Ⅱ/LC3-Ⅰ比值降低(图 4A、7A)。该结果说明小鼠肾组织和HK-2细胞对类似条件刺激的反应不同。LC3-Ⅱ/LC3-Ⅰ比值升高提示自噬呈激活状态,或者自噬受到抑制,LC3降解途径受阻造成LC3-Ⅱ堆积。值得关注的是,细胞与动物实验中p62表达具有相似的变化趋势,即在抑制MIF的条件下明显降低了p62蛋白表达(促进p62降解)。另外,笔者分别通过自噬晚期抑制剂(Baf A1或CQ)进行验证,证明自噬抑制剂能促进LC3-Ⅱ/LC3-Ⅰ比值进一步升高(图 3B、7A),则说明未使用自噬抑制剂时,在抑制MIF的条件下自噬通量处于激活状态,LC3-Ⅱ/LC3-Ⅰ比值升高应提示自噬呈激活状态,而非LC3降解受阻。
LPS抑制肾小管上皮细胞自噬通量,并加快疾病进展。LC3-Ⅱ/LC3-Ⅰ比值在SA-AKI大鼠模型早期轻度升高,而在中晚期明显降低,提示自噬抑制,而LC3-Ⅱ/LC3-Ⅰ比值变化的时间节点恰好对应肌酐显著升高[28]。敲除自噬关键因子ATG7促进细胞损伤,而应用自噬激动剂则起到保护作用[29-30]。以上结果说明自噬抑制可能是SA-AKI进展的关键因素。在AKI向CKD转化的模型中也证实抑制自噬会加重肾功能损害,促进组织纤维化等不良结果,但暂无权威研究证明自噬抑制与SA-AKI发展过程会互相作用,并造成恶性循环。在此研究背景下,笔者发现MIF上调与HMGB1–Beclin-1物理结合减弱并行,而抑制或敲低MIF后,HMGB1–Beclin-1互作呈恢复趋势。本研究结果支持MIF可能通过影响HMGB1的亚细胞分布或其与Beclin-1的结合,干预自噬起始相关复合体的装配过程,从而使自噬保护反应在炎症应激下难以充分启动或持续推进;最终表现为自噬受损与肾小管损伤、凋亡加重相伴随的病理结局。综上,在SA-AKI中,MIF的上调可能通过干预HMGB1与Beclin-1的相互作用,导致自噬通量障碍并加重肾小管上皮细胞损伤。因此,针对MIF–HMGB1–Beclin-1调控轴的干预具有潜在转化价值。
利益冲突 所有作者声明无利益冲突
作者贡献声明 閤瑞祺:文章撰写、论文修改、数据整理、数据统计分析、作图、动物、细胞模型构建、转染实验、Western blot、HE染色、免疫组织化学染色、流式细胞术;李天龙:实验设计、数据整理、透射电镜、免疫荧光、免疫共沉淀、经费支持;李一鸣:文章撰写、论文修改、研究指导、论文审阅;彭志勇:研究指导、论文审阅、经费支持
| [1] | Gray AP, Chung E, Hsu RL, et al. Global, regional, and national sepsis incidence and mortality, 1990-2021:a systematic analysis[J]. Lancet Glob Health, 2025, 13(12): e2013-e2026. DOI:10.1016/s2214-109x(25)00356-0 |
| [2] | Zarbock A, Nadim MK, Pickkers P, et al. Sepsis-associated acute kidney injury: consensus report of the 28th Acute Disease Quality Initiative workgroup[J]. Nat Rev Nephrol, 2023, 19(6): 401-417. DOI:10.1038/s41581-023-00683-3 |
| [3] | Kuwabara S, Goggins E, Okusa MD. The pathophysiology of sepsis-associated AKI[J]. Clin J Am Soc Nephrol, 2022, 17(7): 1050-1069. DOI:10.2215/cjn.00850122 |
| [4] | Kounatidis D, Vallianou NG, Psallida S, et al. Sepsis-associated acute kidney injury: where are we now?[J]. Medicina, 2024, 60(3): 434. DOI:10.3390/medicina60030434 |
| [5] | Sun J, Zhang JX, Tian JK, et al. Mitochondria in sepsis-induced AKI[J]. J Am Soc Nephrol, 2019, 30(7): 1151-1161. DOI:10.1681/asn.2018111126 |
| [6] | Thiele M, Donnelly SC, Mitchell RA. OxMIF: a druggable isoform of macrophage migration inhibitory factor in cancer and inflammatory diseases[J]. J Immunother Cancer, 2022, 10(9): e005475. DOI:10.1136/jitc-2022-005475 |
| [7] | Stijlemans B, Schoovaerts M, De Baetselier P, et al. The role of MIF and IL-10 as molecular Yin-Yang in the modulation of the host immune microenvironment during infections: African trypanosome infections as a paradigm[J]. Front Immunol, 2022, 13: 865395. DOI:10.3389/fimmu.2022.865395 |
| [8] | Toldi J, Kelava L, Marton S, et al. Distinct patterns of serum and urine macrophage migration inhibitory factor kinetics predict death in sepsis: a prospective, observational clinical study[J]. Sci Rep, 2023, 13: 588. DOI:10.1038/s41598-023-27506-6 |
| [9] | Li TL, Qu JC, Hu C, et al. Macrophage migration inhibitory factor (MIF) suppresses mitophagy through disturbing the protein interaction of PINK1-Parkin in sepsis-associated acute kidney injury[J]. Cell Death Dis, 2024, 15(7): 473. DOI:10.1038/s41419-024-06826-z |
| [10] | Klionsky DJ, Abdel-Aziz AK, Abdelfatah S, et al. Guidelines for the use and interpretation of assays for monitoring autophagy (4th edition)1[J]. Autophagy, 2021, 17(1): 1-382. DOI:10.1080/15548627.2020.1797280 |
| [11] | Sunahara S, Watanabe E, Hatano M, et al. Influence of autophagy on acute kidney injury in a murine cecal ligation and puncture sepsis model[J]. Sci Rep, 2018, 8: 1050. DOI:10.1038/s41598-018-19350-w |
| [12] | Toldi J, Nemeth D, Hegyi P, et al. Macrophage migration inhibitory factor as a diagnostic and predictive biomarker in sepsis: meta-analysis of clinical trials[J]. Sci Rep, 2021, 11: 8051. DOI:10.1038/s41598-021-87613-0 |
| [13] | Li TL, Zhang JH, Long MH, et al. Macrophage migration inhibitory factor provides a predictive performance of septic acute kidney injury[J]. Shock, 2022, 57(5): 666-671. DOI:10.1097/shk.0000000000001918 |
| [14] | Calandra T, Roger T. Macrophage migration inhibitory factor: a regulator of innate immunity[J]. Nat Rev Immunol, 2003, 3(10): 791-800. DOI:10.1038/nri1200 |
| [15] | Lu H, Bai YY, Wu LF, et al. Inhibition of macrophage migration inhibitory factor protects against inflammation and matrix deposition in kidney tissues after injury[J]. Mediat Inflamm, 2016, 2016: 2174682. DOI:10.1155/2016/2174682 |
| [16] | Luo YF, Fan CC, Yang MJ, et al. CD74 knockout protects against LPS-induced myocardial contractile dysfunction through AMPK-Skp2-SUV39H1-mediated demethylation of BCLB[J]. British J Pharmacology, 2020, 177(8): 1881-1897. DOI:10.1111/bph.14959 |
| [17] | Kang I, Bucala R. The immunobiology of MIF: function, genetics and prospects for precision medicine[J]. Nat Rev Rheumatol, 2019, 15(7): 427-437. DOI:10.1038/s41584-019-0238-2 |
| [18] | Li TL, Sun HB, Li YM, et al. Downregulation of macrophage migration inhibitory factor attenuates NLRP3 inflammasome mediated pyroptosis in sepsis-induced AKI[J]. Cell Death Discov, 2022, 8: 61. DOI:10.1038/s41420-022-00859-z |
| [19] | Liu YY, Liu YN, Wang QF, et al. MIF inhibitor ISO-1 alleviates severe acute pancreatitis-associated acute kidney injury by suppressing the NLRP3 inflammasome signaling pathway[J]. Int Immunopharmacol, 2021, 96: 107555. DOI:10.1016/j.intimp.2021.107555 |
| [20] | Li Y, Zou CY, Chen C, et al. Myeloid-derived MIF drives RIPK1-mediated cerebromicrovascular endothelial cell death to exacerbate ischemic brain injury[J]. Proc Natl Acad Sci U S A, 2023, 120(5): e2219091120. DOI:10.1073/pnas.2219091120 |
| [21] | Liu Y, Zhao L, Ju Y, et al. A novel androstenedione derivative induces ROS-mediated autophagy and attenuates drug resistance in osteosarcoma by inhibiting macrophage migration inhibitory factor (MIF)[J]. Cell Death Dis, 2014, 5(8): e1361. DOI:10.1038/cddis.2014.300 |
| [22] | Gao Z, Lu L, Chen XH. Release of HMGB1 in podocytes exacerbates lipopolysaccharide-induced acute kidney injury[J]. Mediat Inflamm, 2021, 2021: 5220226. DOI:10.1155/2021/5220226 |
| [23] | Peired AJ, Lazzeri E, Guzzi F, et al. From kidney injury to kidney cancer[J]. Kidney Int, 2021, 100(1): 55-66. DOI:10.1016/j.kint.2021.03.011 |
| [24] | Hoppe G, Talcott KE, Bhattacharya SK, et al. Molecular basis for the redox control of nuclear transport of the structural chromatin protein Hmgb1[J]. Exp Cell Res, 2006, 312(18): 3526-3538. DOI:10.1016/j.yexcr.2006.07.020 |
| [25] | Tang DL, Kang R, Livesey KM, et al. Endogenous HMGB1 regulates autophagy[J]. J Cell Biol, 2010, 190(5): 881-892. DOI:10.1083/jcb.200911078 |
| [26] | Hassan NF, El-Ansary MR, Selim HMRM, et al. Alirocumab boosts antioxidant status and halts inflammation in rat model of sepsis-induced nephrotoxicity via modulation of Nrf2/HO-1, PCSK9/HMGB1/NF-?B/NLRP3 and Fractalkine/CX3CR1 hubs[J]. Biomed Pharmacother, 2024, 177: 116929. DOI:10.1016/j.biopha.2024.116929 |
| [27] | Tang D, Kang R, Cheh CW, et al. HMGB1 release and redox regulates autophagy and apoptosis in cancer cells[J]. Oncogene, 2010, 29(38): 5299-5310. DOI:10.1038/onc.2010.261 |
| [28] | Hsiao HW, Tsai KL, Wang LF, et al. The decline of autophagy contributes to proximal tubular dysfunction during sepsis[J]. Shock, 2012, 37(3): 289-296. DOI:10.1097/shk.0b013e318240b52a |
| [29] | Mei SQ, Livingston M, Hao JL, et al. Autophagy is activated to protect against endotoxic acute kidney injury[J]. Sci Rep, 2016, 6: 22171. DOI:10.1038/srep22171 |
| [30] | Howell GM, Gomez H, Collage RD, et al. Augmenting autophagy to treat acute kidney injury during endotoxemia in mice[J]. PLoS One, 2013, 8(7): e69520. DOI:10.1371/journal.pone.0069520 |