 2026, Vol. 35


引用本文 |


脓毒症是一种由感染引发的危及生命的全身性失控反应,死亡率达30%~40%,已成为全球重大公共卫生问题[1]。在脓毒症进程中,最常见且凶险的并发症之一是心脏微循环紊乱可诱发脓毒症心肌损伤(sepsis-induced myocardial injury, SIMI),死亡率高达70%~90%。SIMI发病机制复杂,涉及全身炎症反应失控、心肌细胞过度凋亡、过度自噬及线粒体功能障碍等[2]。目前,SIMI缺乏明确的发病机制定义、清晰的流行病学数据及特异性诊断标准,现有药物治疗效果有限。因此,开发有效的SIMI治疗药物迫在眉睫。
脂多糖(lipopolysaccharides, LPS)是革兰阴性菌外膜的主要成分,可过度激活免疫并引发细胞因子风暴[3],被广泛用于建立SIMI的标准化体外模型。LPS诱导的SIMI是脓毒症及脓毒症休克的核心并发症,直接影响患者预后[4]。鞘氨醇-1-磷酸(sphingosine-1-phosphate, S1P)是鞘脂代谢产物,参与免疫调节、炎症反应、淋巴细胞转运及细胞存活和凋亡等过程,广泛影响脓毒症进程[5-6]。前瞻性研究显示,脓毒症及急性呼吸窘迫综合征患者血清S1P水平降低,其下降程度与病情严重程度正相关[7]。外源性S1P可通过激活S1P受体进而激活mTOR通路,对抗神经酰胺诱导的自噬,为自噬相关疾病治疗提供了新思路[8]。
磷脂酰肌醇3-激酶/蛋白激酶B/哺乳动物雷帕霉素靶蛋白(Phosphatidylinositol 3-kinase/Protein Kinase B/Mammalian Target of Rapamycin, PI3K/Akt/mTOR)通路调控细胞存活、增殖、自噬及炎症反应。在心肌细胞中,Akt在Thr308和Ser473位点的磷酸化(P-Akt)向下游传递信号并激活mTOR,在氧化应激等损伤中发挥心脏保护作用[9-10]。研究显示,脓毒症可诱发大量心肌细胞凋亡,导致心肌功能障碍;抑制PI3K增加脓毒症易感性,而激活该通路则通过下调炎症因子表达,改善SIMI[11]。动物实验证实,激活PI3K通路可改善心功能、提高生存率[12]。然而,S1P是否通过调控PI3K/Akt/mTOR通路来改善SIMI尚不明确。本研究利用H9C2细胞构建体外SIMI模型,探究S1P的心脏保护作用及机制,明确PI3K/Akt/mTOR通路在其中的调控作用,以期为SIMI防治提供新理论依据与干预靶点。
1 材料与方法 1.1 实验材料H9C2大鼠心肌细胞株购自中国医学科学院实验动物中心;在山西省人民医院中心实验室培养,置于含10%胎牛血清、100 U/mL青霉素及100 μg/mL链霉素的DMEM完全培养基中,于37 ℃、5% CO2的培养箱内常规培养。S1P以及PI3K抑制剂LY294002购自MCE公司,LPS购自北京索莱宝科技有限公司,DMEM培养基购自武汉博士德生物工程有限公司,肌酸激酶-MB同工酶(Creatine Kinase Isoenzyme-MB, CK-MB)及肿瘤坏死因子-α(Tumor Necrosis Factor-α, TNF-α)、干扰素-γ(Interferon-γ, IFN-γ)ELISA试剂盒购自上海江莱生物科技有限公司,C-caspase3、Beclin1、mTOR购自武汉博士德生物工程有限公司,PI3K、LC3、Akt等购自爱博泰克生物科技有限公司。
1.2 实验方法 1.2.1 实验分组将H9C2心肌细胞分为以下五组进行不同的处理。(1)对照组:不进行特殊干预;(2)LPS组:LPS干预24 h;(3)S1P组:S1P干预24 h;(4)LPS+S1P组:LPS预处理1 h,随后加入S1P继续孵育23 h,总计24 h;(5)LPS+S1P+LY组:LPS预处理1 h,随后加入LY294002与S1P,三者共干预23 h。使用10 μg/mL的LPS作为建立细胞脓毒症模型[13]的最佳浓度;选用2 μM的S1P为本实验的最适浓度;选用10 μM的PI3K抑制剂LY294002为本实验的最适浓度[14]。
1.2.2 细胞传代和铺板细胞培养至80%~90%融合度时传代:弃培养基,PBS清洗3次,加入2 mL EDTA消化3 min至细胞变圆;加入8 mL DMEM终止消化,吹打制成细胞悬液;1 000 r/min离心5 min,弃上清液,加3 mL DMEM重悬;按1∶2比例接种至10 cm培养皿中,置于37 ℃、5% CO2培养箱中培养。
H9C2细胞消化后,1 000 r/min离心5 min,弃上清液,加入1 mL DMEM重悬制成细胞悬液。取10 μL加至计数载片(毛细作用充液,避免气泡)。计数后调整细胞密度,按以下密度接种(96孔板:7×10³个/孔;6孔板:3×105个/孔)。96孔板外围36孔每孔加入100 μL PBS,以减少边缘效应。
1.2.3 CCK-8法检测细胞活力H9C2细胞以7×10³个/孔(100 μL/孔)接种于96孔板,培养24 h至细胞融合度达60%~70%后分组干预。弃培养基,PBS清洗2次。按1.2.1加入新鲜DMEM及干预物(设空白孔仅培养基用于背景矫正)。干预24 h后,每孔加10 μL CCK-8试剂,避光孵育1~2 h,酶标仪检测1 h和2 h处450 nm处吸光度值(optical density, OD)值,计算细胞相对活力。
1.2.4 ELISA法检测CK-MB、TNF-α、IFN-γ的表达收集H9C2细胞上清液,-20 ℃或-80 ℃保存备用。按ELISA试剂盒说明书检测CK-MB、TNF-α、IFN-γ:样本稀释2倍后加样,依次加入生物素化检抗、酶结合物工作液,经洗涤、TMB显色、终止后,于450 nm处测定OD值。
1.2.5 蛋白质的提取和Western Blot法测定C-caspase3、LC3Ⅱ/LC3Ⅰ、Beclin1、P-PI3K、P-mTOR、P-Akt等的表达情况吸弃培养基,PBS洗涤,加入100 μL预冷RIPA裂解液(含蛋白酶抑制剂),轻晃3~5 min后刮取,冰上裂解30 min,12 000 r/min离心10 min,取上清液,-80 ℃保存。BCA法测定蛋白浓度,按试剂盒说明书操作。蛋白样品与5×SDS上样缓冲液按1∶4比例混合,沸水浴变性10 min,冷却后-20 ℃保存。
将提取好的蛋白移至PVDF膜上,分别经兔抗GAPDH、C-caspase3、LC3Ⅱ/LC3Ⅰ、Beclin1、P-PI3K、P-Akt、P-mTOR抗体等(1∶1 000稀释)4 ℃孵育过夜后,再使用山羊抗兔IgG-HRP二抗(1∶1 000)室温孵育1 h,漂洗PVDF膜3次后,ECL化学发光法显影,成像系统记录图像并测定蛋白表达水平。
1.3 统计学方法采用GraphPad Prism 9.5.0作图。SPSS 26.0进行统计学分析。Shapiro-Wilk检验判断分布的正态性,符合正态分布结果以均数±标准差(x±s)表示;采用单因素方差分析,组间两两比较采用LSD-t检验;不符合正态分布者采用Kruskal-Wallis H检验,组间两两比较采用Nemenyi检验。以P<0.05为差异具有统计学意义。
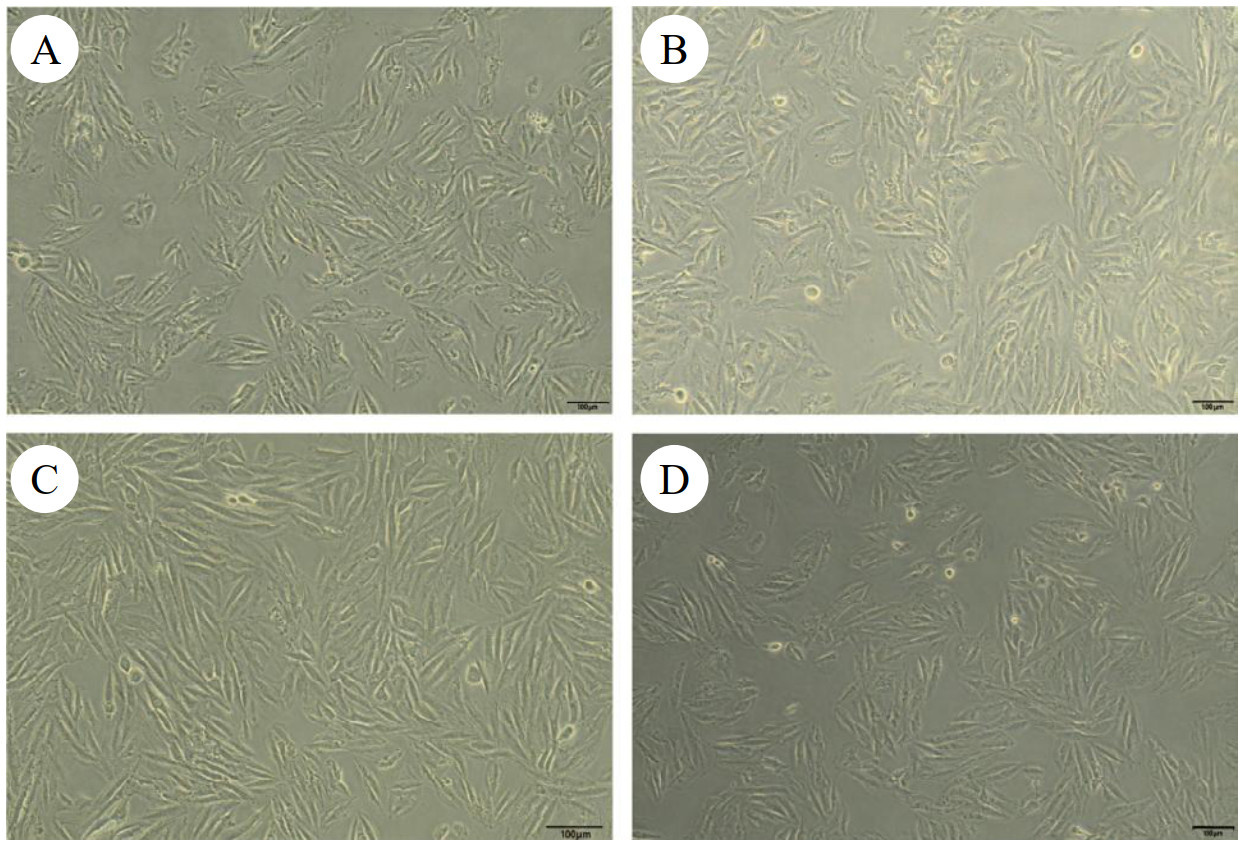
2 结果 2.1 S1P可以改善LPS诱导的H9C2细胞形态异常光镜下观察显示, 对照组H9C2细胞呈梭形,边界清晰,分布均匀。LPS组细胞连接松散,排列紊乱,数量减少。S1P组细胞贴壁良好,形态完整,排列紧密有序。LPS+S1P组较LPS组损伤减轻,细胞边界较清晰,胞质肿胀程度减轻,见图 1。
|
| 注:A为对照组,B为LPS组,C为S1P组,D为LPS+S1P组 图 1 各组心肌细胞形态变化(10倍镜,标尺等于100 µm) Fig 1 Morphological changes of cardiomyocytes in each group (10× magnification, scale bar = 100 µm) |
|
|
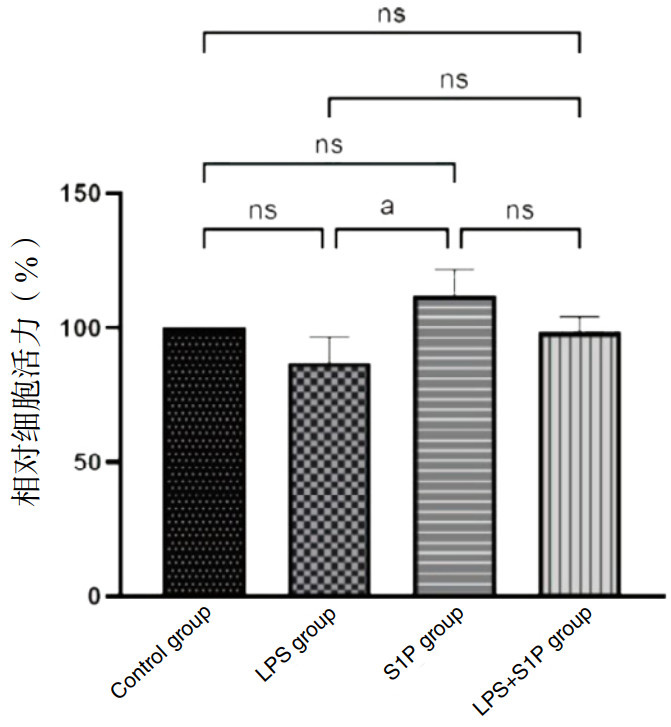
CCK-8实验显示:与对照组相比,LPS组细胞相对活力差异无统计学意义(P=0.209),S1P组相对细胞活力较LPS组显著上调(P=0.013),LPS+S1P组细胞活力较LPS组差异无统计学意义(P=0.294),见图 2。
|
| a P<0.05,ns为差异无统计学意义 图 2 大鼠心肌细胞活力 Fig 2 Viability of rat cardiomyocytes |
|
|
ELISA实验显示:四组细胞的CK-MB浓度差异有统计学意义(P<0.001);与对照组相比,LPS组CK-MB浓度升高(P=0.014),S1P组差异无统计学意义(P=0.947);LPS+S1P组CK-MB低于LPS组(P=0.043),S1P组与LPS+S1P组差异无统计学意义(P=0.544),表明S1P干预可有效抑制CK-MB的异常释放,见表 1。
| 组别 | CK-MB(ng/mL) | F值 | P值 |
| 对照组 | 2.93±0.29 | 8.857 | <0.001 |
| LPS组 | 3.83±0.24a | ||
| S1P组 | 2.81±0.19b | ||
| LPS+S1P组 | 3.11±0.32b | ||
| 注:与对照组比较,aP<0.05;与LPS组比较,bP<0.05 | |||
ELISA实验显示:四组细胞的TNF-α、IFN-γ水平差异有统计学意义(均P<0.001);与对照组相比,LPS组H9C2细胞的TNF-α和IFN-γ水平均升高(均P<0.001),表明LPS诱导炎症反应发生。LPS+S1P组较S1P组上升(均P<0.001),而较LPS组下降(P=0.006;P<0.001),表明S1P可以减轻LPS诱导的细胞炎症反应,见表 2。
| 组别 | TNF-α(pg/mL) | IFN-γ(pg/mL) |
| 对照组 | 5.89±0.28 | 8.28±0.38 |
| LPS组 | 10.92±0.64a | 12.13±0.26a |
| S1P组 | 4.48±0.50ab | 6.84±0.00ab |
| LPS+S1P组 | 7.74±0.40abc | 9.13±0.62bc |
| F值 | 102.900 | 101.100 |
| P值 | <0.001 | <0.001 |
| 注:与对照组比较,aP<0.05;与LPS组比较,bP<0.05;与S1P组比较,cP<0.05 | ||
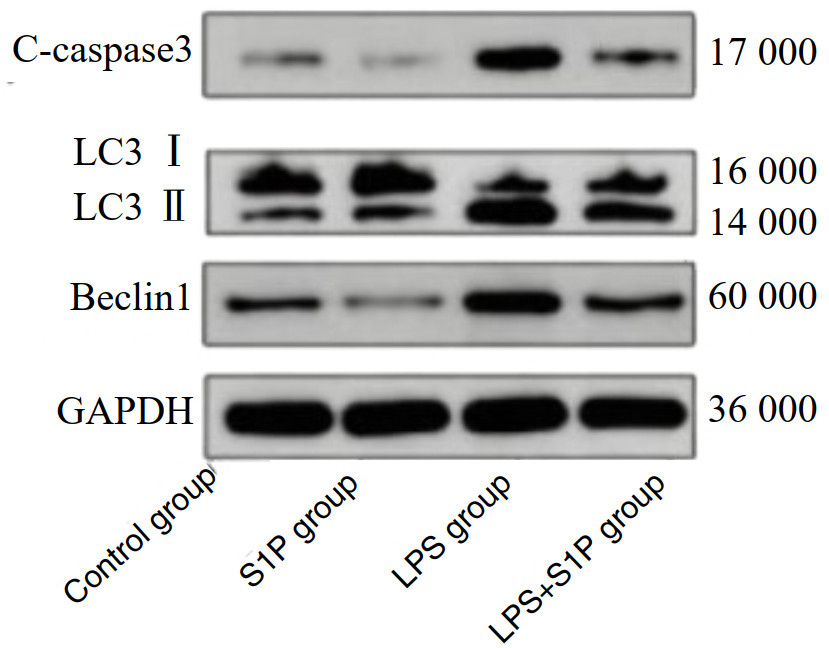
Western Blot分析显示:四组细胞的C-caspase3、LC3Ⅱ/LC3Ⅰ及Beclin1差异有统计学意义(均P<0.001);与对照组相比,LPS组表达水平均升高(均P<0.001),提示LPS可激活凋亡与自噬蛋白的表达;LPS+S1P组较S1P组上升(均P<0.001),较LPS组表达下降(P=0.001;P<0.001;P=0.002),表明S1P干预可减少LPS诱导的细胞凋亡与自噬蛋白的表达,见表 3和图 3。
| 组别 | C-caspase3(pg/mL) | LC3Ⅱ/LC3Ⅰ | Beclin1 |
| 对照组 | 0.20±0.00 | 0.51±0.03 | 0.30±0.01 |
| LPS组 | 0.38±0.02a | 1.74±0.09a | 0.37±0.01a |
| S1P组 | 0.17±0.01ab | 0.51±0.04ab | 0.26±0.01ab |
| LPS+S1P组 | 0.30±0.02abc | 1.14±0.01abc | 0.33±0.01abc |
| F值 | 131.833 | 198.631 | 90.667 |
| P值 | <0.001 | <0.001 | <0.001 |
| 注:与对照组比较,aP<0.05;与LPS组比较,bP<0.05;与S1P组比较,cP<0.05 | |||
|
| 图 3 大鼠心肌细胞凋亡因子C-caspase3和自噬标志物LC3Ⅱ/LC3Ⅰ、Beclin1条带图(GAPDH为内参) Fig 3 Representative Western blot bands of the apoptosis marker Ccaspase3 and autophagy markers LC3Ⅱ/LC3Ⅰ and Beclin1 in rat cardiomyocytes(GAPDH used as the loading control) |
|
|
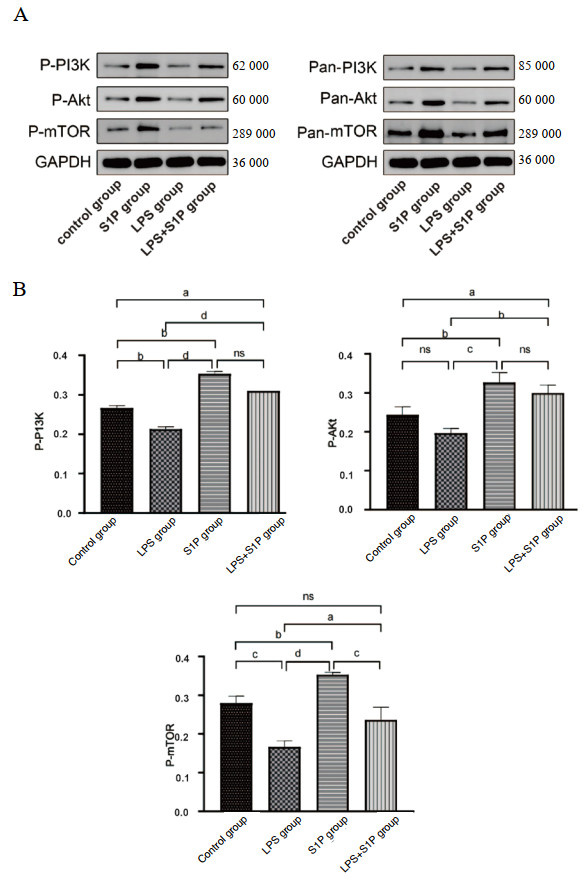
Western Blot分析显示:与对照组相比,LPS组P-PI3K、P-mTOR水平显著降低(均P<0.01),P-Akt差异无统计学意义(P=0.081);与LPS组比较,LPS+S1P组三个指标水平上升(P<0.001,P=0.001,P=0.011);LPS+S1P组P-mTOR低于S1P组(P<0.001),P-PI3K、P-Akt差异无统计学意义(P > 0.05),见图 4。
|
| 注:A:蛋白印迹条带、GAPDH为内参;B:磷酸化蛋白表达情况;aP<0.05,bP<0.01,cP<0.001,dP<0.0001,ns差异无统计学意义 图 4 大鼠心肌细胞中P-PI3K、P-Akt、P-mTOR的表达 Fig 4 Expression of P-PI3K, P-Akt, P -mTOR in rat cardiomyocytes |
|
|
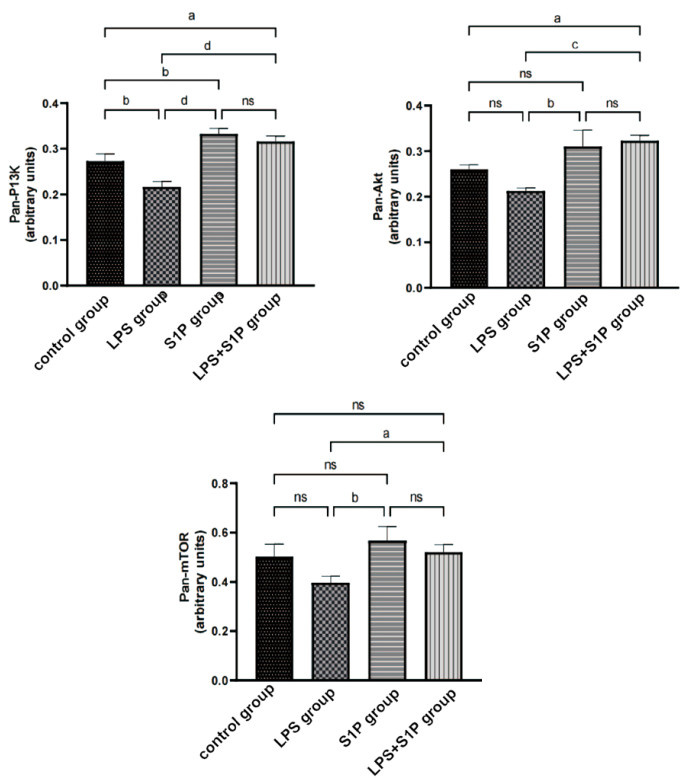
四组细胞的PI3K、Akt、mTOR总蛋白表达比较差异有统计学意义(P<0.001,P<0.001,P=0.007);与对照组相比,LPS组PI3K水平显著降低(P=0.003),Akt、mTOR差异无统计学意义(P > 0.05);与LPS组比较,LPS+S1P组总蛋白表达水平显著上升(P<0.001,P<0.001,P=0.030),LPS+S1P组与S1P组PI3K、Akt、mTOR总蛋白指标水平差异无统计学意义(P=0.419,P=0.841,P=0.567),见图 5。
|
| 注:aP<0.05,bP<0.01,cP<0.001,dP<0.0001,ns为差异无统计学意义 图 5 大鼠心肌细胞中总蛋白的表达 Fig 5 Expression of corresponding total proteins in rat cardiomyocytes |
|
|
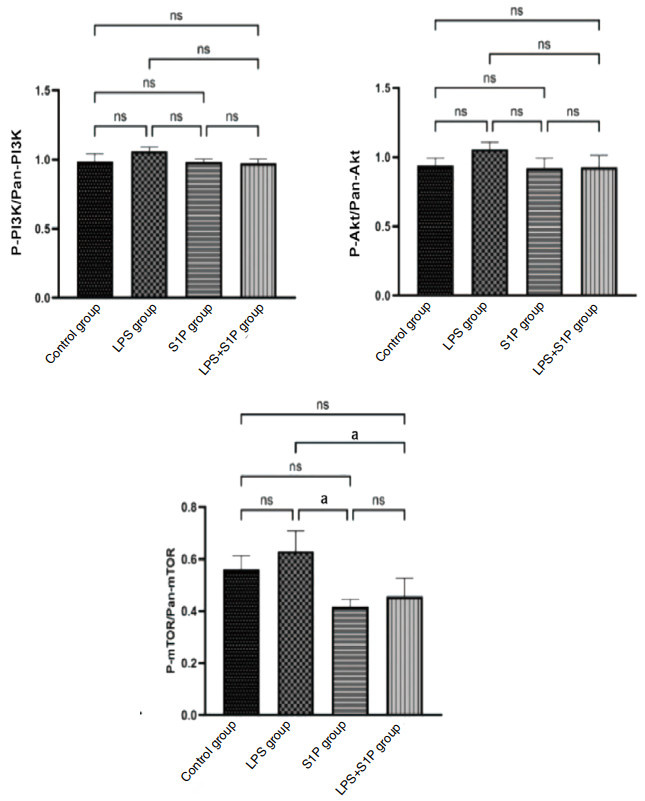
与对照组相比,LPS组磷酸化蛋白/总蛋白比值差异无统计学意义(P=0.141;P=0.224;P=0.524);与LPS组比较,LPS+S1P组水平PI3K、Akt比值差异无统计学意义(P=0.075;P=0.161),mTOR比值升高(P=0.033);LPS+S1P组与S1P组差异无统计学意义(P=0.986;P=0.999;P=0.849),见图 6。
|
| 注:aP<0.05,ns为差异无统计学意义 图 6 大鼠心肌细胞中磷酸化蛋白/总蛋白比值的表达 Fig 6 Expression of p/total protein ratio in rat cardiomyocytes |
|
|
三组细胞CK-MB水平比较差异有统计学意义(P<0.001);与LPS组相比,LPS+S1P组与LPS+S1P+LY组CK-MB表达显著下降(P<0.001;P=0.001);与LPS+S1P组相比,LPS+S1P+LY组CK-MB上升(P=0.001)。结果表明,S1P的保护作用可能由其受体介导的PI3K信号通路所介导,LY可有效拮抗这一保护效应,见表 4。
| 组别 | CK-MB(ng/mL) | F值 | P值 |
| LPS组 | 3.91±0.06 | 94.710 | <0.001 |
| LPS+S1P组 | 3.07±0.08a | ||
| LPS+S1P+LY组 | 3.47±0.08ab | ||
| 注:与LPS组比较,aP<0.05;与LPS+S1P组比较,bP<0.05 | |||
三组细胞TNF-α、IFN-γ水平比较差异有统计学意义(均P<0.001);与LPS+S1P组相比,LPS+S1P+LY组表达上升(P=0.004;P=0.020)。结果表明,S1P抑制LPS诱导的TNF-α、IFN-γ上调,该作用可被LY逆转,提示PI3K通路参与介导S1P的抗炎效应,见表 5。
| 组别 | TNF-α(pg/mL) | IFN-γ(pg/mL) |
| LPS组 | 10.93±0.15 | 11.64±0.35 |
| LPS+S1P组 | 8.03±0.18a | 8.56±0.21a |
| LPS+S1P+LY组 | 9.01±0.30ab | 9.86±0.59ab |
| F值 | 137.031 | 41.294 |
| P值 | <0.001 | <0.001 |
| 注:与LPS组比较,aP<0.05;与LPS+S1P组比较,bP<0.05 | ||
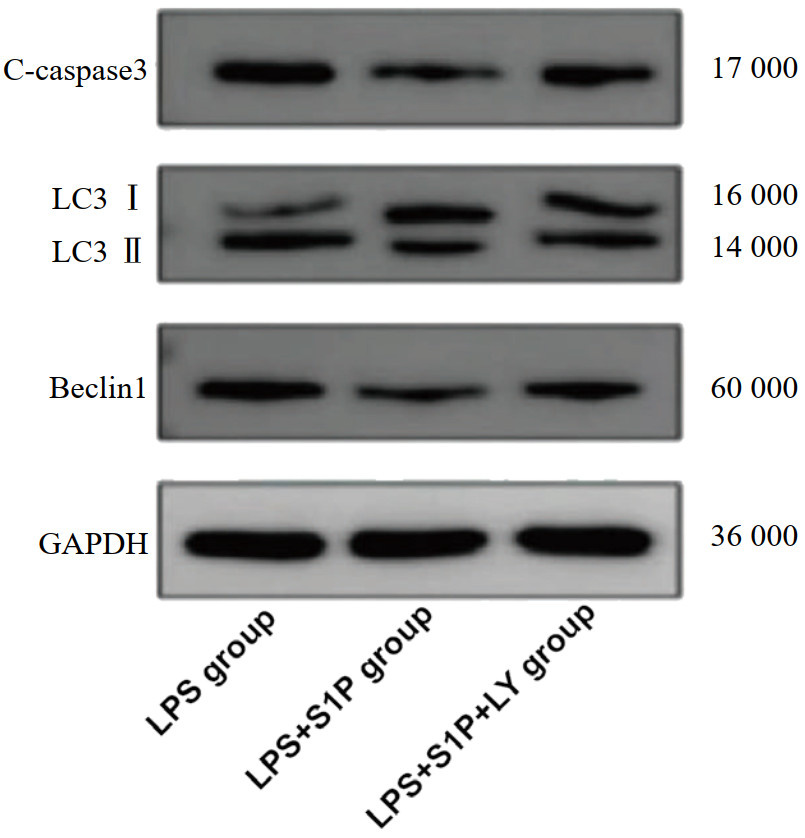
三组细胞C-caspase3、LC3Ⅱ/LC3Ⅰ及Beclin1水平比较差异有统计学意义(均P<0.001);与LPS+S1P组相比,LPS+S1P+LY组表达上升(均P<0.001)。提示S1P对LPS诱导的过度凋亡和自噬的抑制作用可被LY部分逆转,表明PI3K信号通路参与介导S1P的细胞保护效应,见表 6和图 7。
| 组别 | C-caspase3(pg/mL) | LC3Ⅱ/LC3Ⅰ | Beclin1 |
| LPS组 | 0.46±0.02 | 1.92±0.01 | 0.45±0.02 |
| LPS+S1P组 | 0.20±0.03a | 0.60±0.04a | 0.21±0.02a |
| LPS+S1P+LY组 | 0.36±0.01ab | 0.99±0.02ab | 0.37±0.03ab |
| F值 | 135.500 | 366.300 | 90.040 |
| P值 | <0.001 | <0.001 | <0.001 |
| 注:与LPS组比较,aP<0.05;与LPS+S1P组比较,bP<0.05 | |||
|
| 图 7 大鼠心肌细胞凋亡因子C-caspase3和自噬标志物LC3Ⅱ/LC3Ⅰ、Beclin1条带图(GAPDH为内参) Fig 7 Representative Western blot bands of the apoptosis marker Ccaspase3 and autophagy markers LC3Ⅱ/LC3Ⅰ and Beclin1 in rat cardiomyocytes(GAPDH used as the loading control) |
|
|
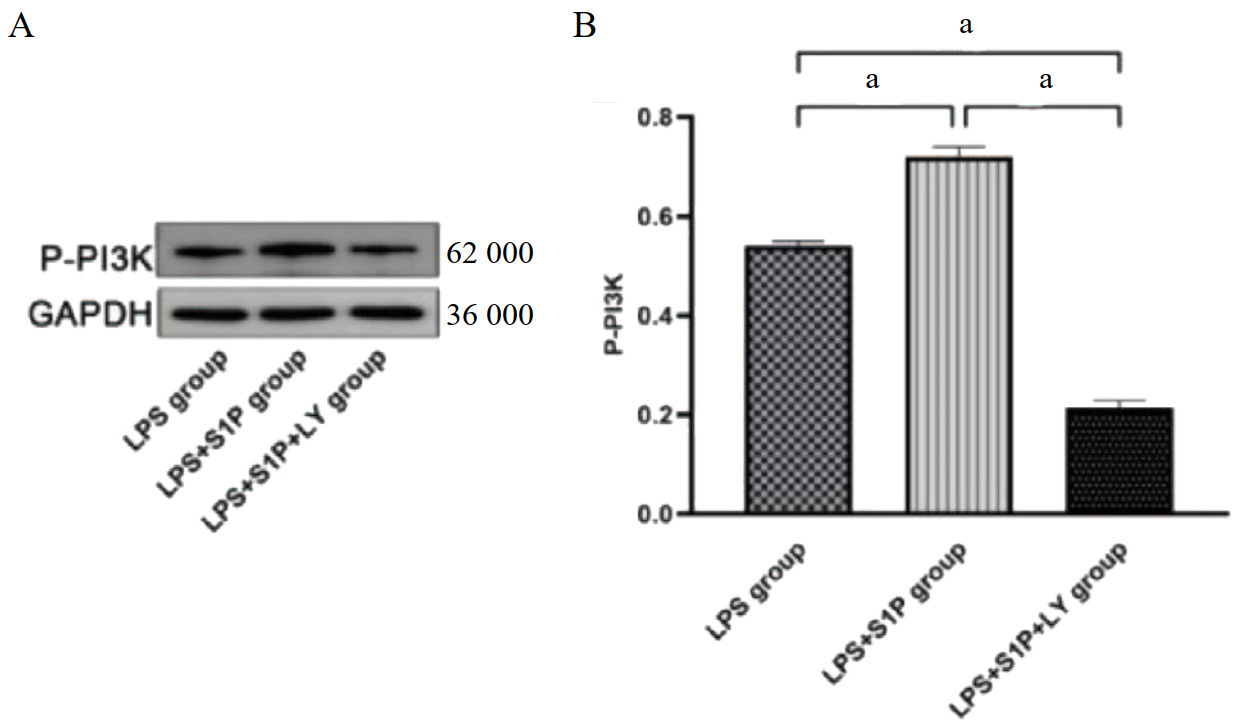
三组细胞P-PI3K水平比较差异有统计学意义(P<0.001);与LPS组相比,LPS+S1P组P-PI3K表达升高(P<0.001),表明S1P可激活PI3K信号通路。加入LY后,P-PI3K表达较LPS+S1P组降低(P<0.001),且低于LPS组水平(P<0.001),提示LY能够调控S1P诱导的PI3K磷酸化激活,见图 8。
|
| 注:A为蛋白印迹条带、GAPDH为内参;B为相应的统计结果;aP<0.001,ns为差异无统计学意义 图 8 大鼠心肌细胞P-PI3K的表达 Fig 8 Expression of P-PI3K in rat cardiomyocytes |
|
|
本实验采用LPS诱导建立SIMI细胞模型,结果表明S1P对SIMI具有保护作用。其机制在于,S1P通过调控PI3K/Akt/mTOR信号通路,可提高LPS刺激下H9C2心肌细胞的存活率,并抑制炎症反应、细胞凋亡及自噬过度激活,这为SIMI的临床防治提供了新的潜在治疗靶点。
脓毒症是全球高发病率和死亡率的危急重症,继发性心肌损伤是影响患者心功能及预后的重要因素[12]。近年研究表明,脓毒症休克病程中普遍存在心肌抑制现象,其病理生理机制与细胞死亡(坏死、凋亡、自噬等)及失控性炎症密切相关。S1P作为鞘脂代谢产物,通过结合特定结合转运蛋白激活细胞膜上5种不同类型的G蛋白偶联受体,调控免疫应答、血管生成及炎症反应等生理病理过程[15]。近年研究表明,S1P经JAK2/STAT3和PI3K/Akt/GSK3β等信号通路保护心肌细胞[16-17]。临床观察亦提示提高内源性S1P水平可改善SIMI[18]。上述证据表明S1P在缓解SIMI方面具有潜在价值。
炎症细胞因子风暴在脓毒症早期心肌损伤中发挥关键作用。临床研究发现,CK-MB的异常升高有助于脓毒症休克的早期诊断及预后判断,其水平与不良预后及死亡风险呈正相关[19]。本研究CCK-8结果显示,单纯S1P处理组细胞相对活性显著上升,提示细胞活力明显上调,心肌细胞属于终末分化细胞,增殖能力微弱,因此该效应并非源于促增殖作用,S1P主要通过激活PI3K/Akt/mTOR存活通路,缓解氧化应激、抑制细胞凋亡、稳定细胞代谢,从而改善细胞存活状态[20],这也进一步证实,S1P对心肌细胞的核心作用为抗损伤、促存活,与心肌细胞的生物学特性一致。在SIMI发生发展过程中,炎症反应作为核心驱动因素,通过诱导细胞凋亡及氧化应激直接造成心肌损伤。IFN-γ、TNF-α等促炎因子既参与炎症级联反应的起始,又作为效应分子加剧炎症反应,其表达量与炎症及心肌损伤程度直接相关[21]。本研究证实,在无心脏毒性的前提下,S1P可降低LPS诱导的CK-MB升高,有效保护心肌细胞。S1P可特异性抑制LPS诱导的IFN-γ及TNF-α表达,提示S1P通过调节炎症平衡来缓解SIMI的过度炎症反应。
自噬作为细胞稳态调控的关键机制,具有双重生物学效应:生理状态下清除受损细胞器及异常蛋白以维持内环境稳定;病理状态下自噬紊乱加剧细胞损伤。研究表明,PI3K/Akt/mTOR通路对自噬活动具有精密调控作用[22],其中mTOR作为该通路的核心效应分子,其活化可抑制自噬[23]。在脓毒症研究中,检测LC3Ⅱ/LC3Ⅰ比值及Beclin1表达可评估自噬活性[24]。细胞凋亡作为程序性细胞死亡的另一种重要形式,在脓毒症诱发的多器官功能障碍中同样重要。研究表明,特异性抑制心肌细胞凋亡可改善脓毒症小鼠的心脏功能[20]。当炎症反应过度激活时,活性氧诱导线粒体途径中的细胞色素C释放,经Apaf-1/caspase-9信号级联激活caspase-3,最终引发不可逆的细胞凋亡[25]。caspase-3作为细胞凋亡执行过程的核心蛋白酶,其活性是评估凋亡程度的关键指标。上述证据表明,自噬与凋亡的动态平衡在SIMI病理过程中受Akt、mTOR等信号节点的精细调控,具有重要的生物学意义。本实验发现,LPS刺激H9C2细胞后,自噬及凋亡进程均增强,表现为LC3Ⅱ/LC3Ⅰ上升,Beclin1及C-caspase3表达量增加。而S1P处理后,上述变化被逆转,相关标志物表达水平降低。提示S1P可能通过调节细胞自噬与凋亡的交互作用,发挥心肌细胞保护功能。
本研究深入剖析了S1P调控SIMI的分子机制。结果显示,S1P能够有效抑制LPS诱导的H9C2心肌细胞凋亡,调节自噬并减少炎症因子分泌,其保护效应与PI3K/Akt/mTOR通路有关。既往研究证实,PI3K/Akt/mTOR通路的活化可通过促进eNOS活性、维持线粒体膜稳定性等机制发挥抗凋亡及心肌保护作用[26];该通路失活会增加脓毒症易感性,而激活则可改善心脏功能与生存率[11]。Western Blot显示,LPS处理降低P-PI3K、P-mTOR及Pan-PI3K表达水平,但对P-Akt水平影响较小,而S1P干预可恢复上述蛋白的磷酸化,LPS刺激下Akt磷酸化仅出现于早期阶段,本研究单一取样时间点未能检测到明显变化,PI3K与mTOR则呈持续性下调;同时,LPS通过TLR4激活多条旁路通路,代偿维持Akt磷酸化水平,抵消了PI3K下调的抑制作用,而mTOR可直接响应炎症与氧化应激,并不完全受Akt调控,因此表达显著降低;且磷酸化/总蛋白的比值差异无统计学意义,说明该通路在模型中的核心调控节点可能位于转录/翻译水平,而非激酶活性水平的快速磷酸化级联反应。使用PI3K抑制剂LY294002后,S1P的保护作用受到影响。上述证据表明,S1P是调节PI3K/Akt/mTOR通路蛋白的表达发挥多靶点保护作用,从而改善SIMI。
但本实验也具有一定的局限性。首先,本研究仅限于体外细胞实验,缺乏体内动物实验验证,细胞模型无法复现全身代谢、免疫反应及组织架构等复杂生理环境,未来本课题组将采用合适的大鼠动物模型来验证其有效性与安全性;其次,本研究自噬机制探讨存在实验不足,仅检测了LC3-Ⅱ/LC3-Ⅰ比值与Beclin1蛋白表达,未检测自噬底物p62的降解水平,也未通过自噬流抑制剂干预验证自噬流通畅性,后续需补充相关实验完善自噬调控机制的论证;最后,本研究未明确介导S1P心肌保护效应的特异性受体亚型,S1P可通过结合心肌细胞多种受体介导差异化的下游信号与生物学功能,本研究未通过受体拮抗剂、基因沉默等靶向手段干预单一受体,无法阐明S1P上游特异性调控机制,未来可围绕S1P受体亚型开展靶向干预实验,进一步细化并完善S1P调控脓毒症心肌损伤的上游分子机制。
综上所述,本研究表明,S1P借助调节PI3K/Akt/mTOR信号转导途径,可有效抑制炎症反应,还能干预自噬过程与细胞凋亡,进而对SIMI症状有一定改善。此项研究阐明了S1P在SIMI发病里的分子调控机制,也为开发针对该疾病的新型治疗方案给出了重要的科学依据。
利益冲突 所有作者声明无利益冲突
作者贡献声明 刘倩俊:实验设计与实施,论文撰写;刘文操:技术指导,论文修改;郭松佳:分析数据;刘文超、杨媛媛:收集、整理数据;刘燕:获取研究经费,技术支持、指导、论文修改
| [1] | Ma CH, Yang ZC, Wang J, et al. Interleukin-1β-stimulated macrophage-derived exosomes improve myocardial injury in sepsis via regulation of mitochondrial homeostasis: experimental research[J]. Int J Surg, 2025, 111(1): 283-301. DOI:10.1097/JS9.0000000000001915 |
| [2] | Pei YJ, Xie ST, Li J, et al. Bone marrow-mesenchymal stem cell-derived exosomal microRNA-141 targets PTEN and activates β-catenin to alleviate myocardial injury in septic mice[J]. Immunopharmacol Immunotoxicol, 2021, 43(5): 584-593. DOI:10.1080/08923973.2021.1955920 |
| [3] | Yang L, Wu CX, Cui Y, et al. Knockdown of histone deacetylase 9 attenuates sepsis-induced myocardial injury and inflammatory response[J]. Exp Anim, 2023, 72(3): 356-366. DOI:10.1538/expanim.22-0072 |
| [4] | Yang L, Chen C, Lv BY, et al. Epoxyeicosatrienoic acids prevent cardiomyocytes against sepsis by A2AR-induced activation of PI3K and PPARγ[J]. Prostaglandins Other Lipid Mediat, 2021, 157: 106595. DOI:10.1016/j.prostaglandins.2021.106595 |
| [5] | Wang B, Wu XY, Cheng JF, et al. Regulatory role of S1P and its receptors in sepsis-induced liver injury[J]. Front Immunol, 2025, 16: 1489015. DOI:10.3389/fimmu.2025.1489015 |
| [6] | Weigel C, Hüttner SS, Ludwig K, et al. S1P lyase inhibition protects against sepsis by promoting disease tolerance via the S1P/S1PR3 axis[J]. EBioMedicine, 2020, 58: 102898. DOI:10.1016/j.ebiom.2020.102898 |
| [7] | Ziegler AC, Gräler MH. Barrier maintenance by S1P during inflammation and sepsis[J]. Tissue Barriers, 2021, 9(4): 1940069. DOI:10.1080/21688370.2021.1940069 |
| [8] | Taniguchi M, Kitatani K, Kondo T, et al. Regulation of Autophagy and Its Associated Cell Death by "Sphingolipid Rheostat" reciprocal role of ceramide and sphingosine 1-phosphate in the mammalian target of rapamycin pathway[J]. J Biol Chem, 2012, 287(47): 39898-39910. DOI:10.1074/jbc.M112.416552 |
| [9] | 苗莹莹, 袁欢欢, 黄敏杰, 等. 过表达微小RNA-130a-3P对LPS诱导心肌细胞损伤的干预作用及其机制[J]. 中国应用生理学杂志, 2022, 38(4): 335-340. DOI:10.12047/j.cjap.6265.2022.064 |
| [10] | Qi Z, Wang RR, Liao RH, et al. Neferine ameliorates sepsis-induced myocardial dysfunction through anti-apoptotic and antioxidative effects by regulating the PI3K/AKT/mTOR signaling pathway[J]. Front Pharmacol, 2021, 12: 706251. DOI:10.3389/fphar.2021.706251 |
| [11] | Li HM, Li KY, Xing Y, et al. Phenylephrine attenuated sepsis-induced cardiac inflammation and mitochondrial injury through an effect on the PI3K/Akt signaling pathway[J]. J Cardiovasc Pharmacol, 2019, 73(3): 186-194. DOI:10.1097/FJC.0000000000000651 |
| [12] | Zhang L, Li B, Li W, et al. miR-107 attenuates sepsis-induced myocardial injury by targeting PTEN and activating the PI3K/AKT signaling pathway[J]. Cells Tissues Organs, 2023, 212(6): 523-534. DOI:10.1159/000525476 |
| [13] | Sun FY, Xu KL, Zhou JY, et al. Allicin protects against LPS-induced cardiomyocyte injury by activating Nrf2-HO-1 and inhibiting NLRP3 pathways[J]. BMC Cardiovasc Disord, 2023, 23(1): 410. DOI:10.1186/s12872-023-03442-1 |
| [14] | 王萌倩. LY294002通过PI3K/AKT信号通路对人绒毛膜癌JEG-3细胞增殖、侵袭及凋亡的影响[D]. 延安: 延安大学, 2024. |
| [15] | Kao WH, Liao LZ, Chen YA, et al. SPHK1 promotes bladder cancer metastasis via PD-L2/c-Src/FAK signaling cascade[J]. Cell Death Dis, 2024, 15(9): 678. DOI:10.1038/s41419-024-07044-3 |
| [16] | Fang R, Zhang LL, Zhang LZ, et al. Sphingosine 1-phosphate postconditioning protects against myocardial ischemia/reperfusion injury in rats via mitochondrial signaling and Akt-Gsk3β phosphorylation[J]. Arch Med Res, 2017, 48(2): 147-155. DOI:10.1016/j.arcmed.2017.03.013 |
| [17] | Wang YQ, Wang DF, Zhang LZ, et al. Role of JAK-STAT pathway in reducing cardiomyocytes hypoxia/reoxygenation injury induced by S1P postconditioning[J]. Eur J Pharmacol, 2016, 784: 129-136. DOI:10.1016/j.ejphar.2016.05.024 |
| [18] | Coldewey SM, Benetti E, Collino M, et al. Elevation of serum sphingosine-1-phosphate attenuates impaired cardiac function in experimental sepsis[J]. Sci Rep, 2016, 6: 27594. DOI:10.1038/srep27594 |
| [19] | Tang F, Liu D, Wan F, et al. Ameliorative effect of anisodamine (654-1/654-2) against myocardial dysfunction induced by septic shock via the NF-κB/NLRP-3 or the PI3K-AKT/NF-κB pathway[J]. Phytomedicine, 2024, 123: 155277. DOI:10.1016/j.phymed.2023.155277 |
| [20] | Chen H, Wang L, Han L, et al. S1P/S1PR3 axis drives epithelial dysfunction and type 2 inflammation in chronic rhinosinusitis with nasal polyps[J]. Mucosal Immunol, 2026, 19(3): 100330. DOI:10.1016/j.mucimm.2026.03.004 |
| [21] | Osuru HP, Ikeda K, Atluri N, et al. Moderate exercise-induced dynamics on key sepsis-associated signaling pathways in the liver[J]. Crit Care, 2023, 27(1): 266. DOI:10.1186/s13054-023-04551-1 |
| [22] | Wu MD, Zhang YY, Yi SY, et al. Acetylshikonin induces autophagy-dependent apoptosis through the key LKB1-AMPK and PI3K/Akt-regulated mTOR signalling pathways in HL-60 cells[J]. J Cell Mol Med, 2022, 26(5): 1606-1620. DOI:10.1111/jcmm.17202 |
| [23] | Chao P, Zhang XQ, Zhang L, et al. Electroacupuncture as a promising therapeutic strategy for doxorubicin-induced heart failure: Insights into the PI3K/AKT/mTOR/ULK1 and AMPK/mTOR/ULK1 pathways[J]. Colloids Surf B Biointerfaces, 2025, 251: 114590. DOI:10.1016/j.colsurfb.2025.114590 |
| [24] | Cui N, Chen Z, Yu ZB, et al. PTX3 mediates PI3K/AKT/mTOR signaling to downregulate apoptosis and autophagy to attenuate myocardial injury in sepsis[J]. PeerJ, 2024, 12: e17263. DOI:10.7717/peerj.17263 |
| [25] | Han Y, Xi JL, Zhang PZ, et al. 5(S)-5-carboxystrictosidine from the root of Mappianthus iodoides ameliorates H2O2-induced apoptosis in H9c2 cardiomyocytes via PI3K/AKT and ERK pathways[J]. Planta Med, 2024, 90(11): 885-895. DOI:10.1055/a-2341-6175 |
| [26] | Shang XL, Lin KY, Yu RG, et al. Resveratrol protects the myocardium in sepsis by activating the phosphatidylinositol 3-kinases (PI3K)/AKT/mammalian target of rapamycin (mTOR) pathway and inhibiting the nuclear factor-κB (NF-κB) signaling pathway[J]. Med Sci Monit, 2019, 25: 9290-9298. DOI:10.12659/MSM.918369 |